 MolForma
題材11 主族元素の分子(SF₆とPF₅)
配位中心は金属でなくてもかまいません。硫黄を八面体の配位中心として置き、フッ化物を6つの配位サイトに並べるとSF₆に、リンを三方両錐の中心にしてフッ化物を5つ並べるとPF₅になります。VSEPRの形をそのまま初期構造にして、B3LYP/6-31G*で最適化と振動数を計算します。
| 作るもの | 内容 |
|---|---|
| 分子 | SF₆(7原子・八面体)、PF₅(6原子・三方両錐)。どちらも電荷 0・一重項 |
| 使う機能 | 配位中心の分類で元素ボタン・周期表・検索から中心の元素を選ぶ、配位形状、酸化数と電荷の追従、フッ化物配位子、回転対称数 |
| 計算 | B3LYP/6-31G*、最適化 → 振動数 |
| 計算時間の目安 | SF₆ 約4分、PF₅ 約2分(MPI 8プロセス) |
| 計算環境 | AMD Ryzen 7 2700X(8コア・16スレッド)、メモリ 32 GB、NWChem 7.3.1(Linux) |
| 練習データ | sf6.molforma.json、pf5.molforma.json |
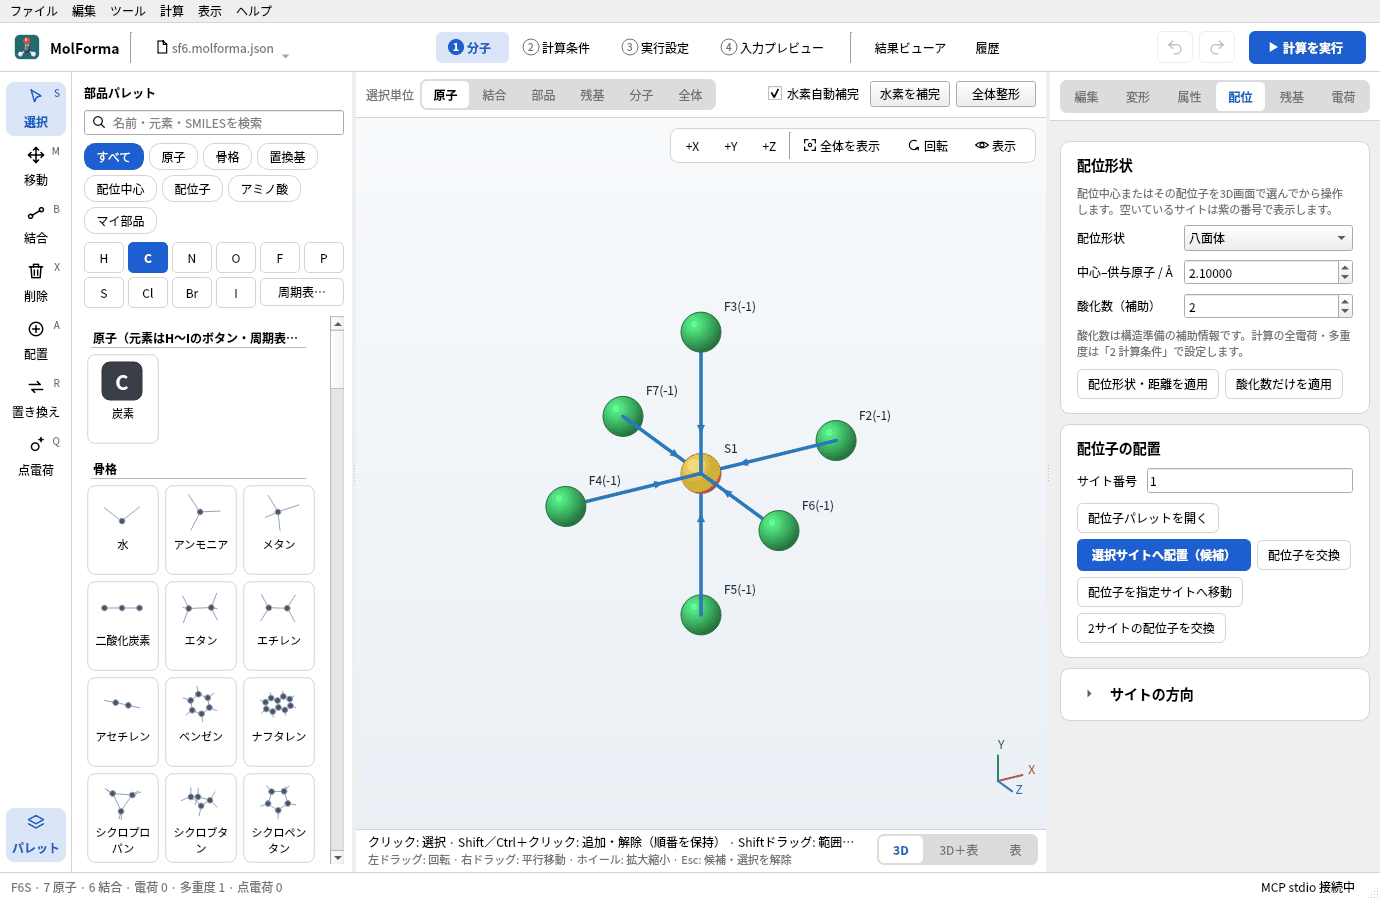
1. 硫黄を配位中心として置く
- 「ファイル → 新規」で空の分子にし、部品パレットの分類「配位中心」を選びます。一覧には金属が並びます。
- 元素のボタンの「S」を押します。一覧の先頭に「硫黄」が加わって強調され、3D画面の下に「配置(配位中心 S)」と出ます。分類「配位中心」では、元素のボタン・「周期表…」・検索欄(元素記号・名前・原子番号)で、金属以外の元素も中心に選べます。
-
右側の「配位」ページで「配位形状」を「八面体」、「中心–供与原子 / Å」を 1.56、「酸化数(補助)」を 6にします。
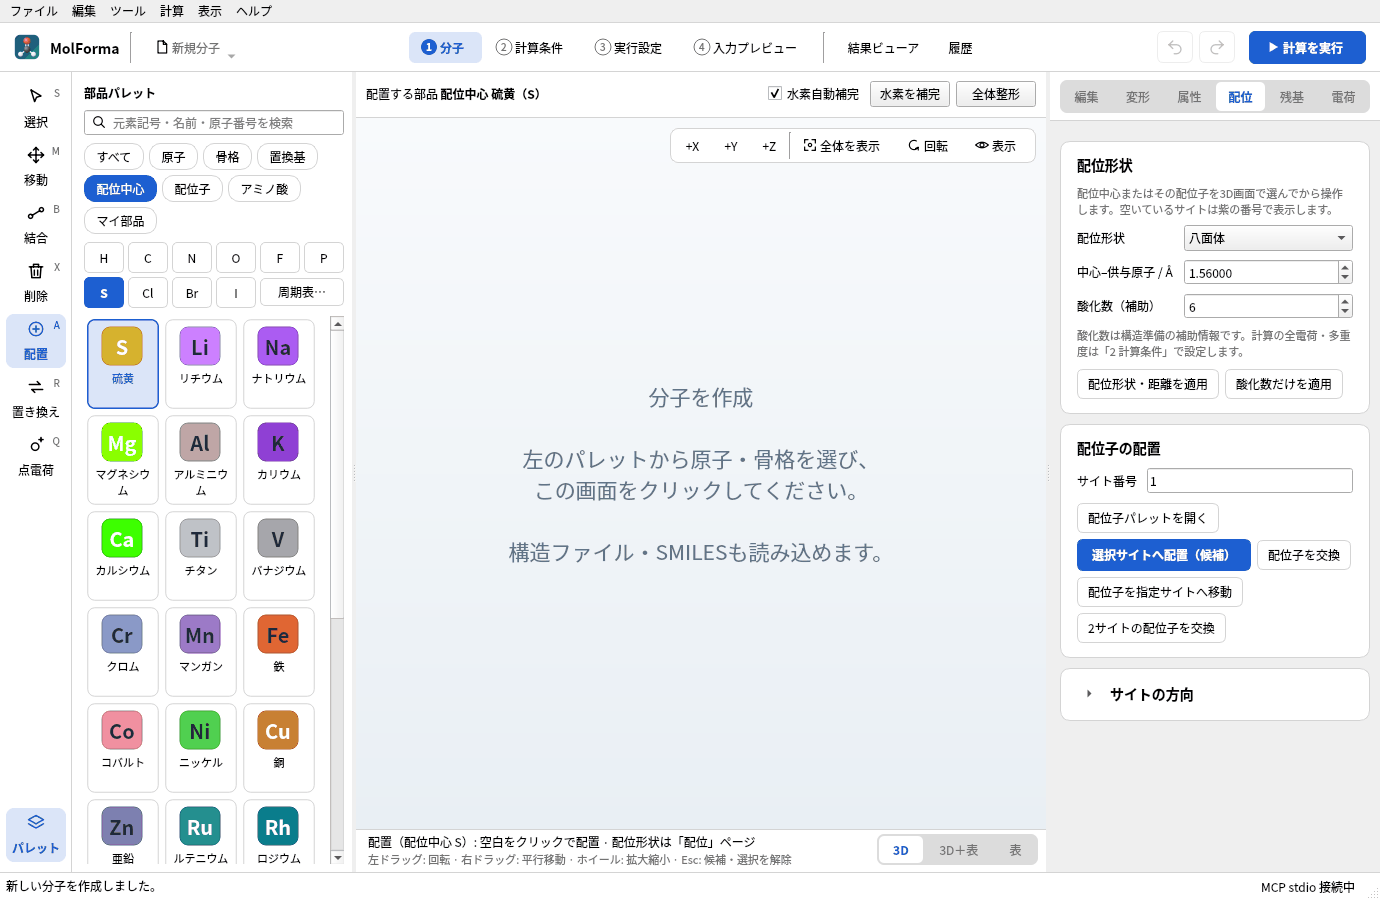
図1 元素ボタン「S」で、硫黄が配位中心の一覧の先頭に加わります。
-
3D画面の空白をクリックします。紫の配位サイト1〜6が出て、全電荷はS(VI)の酸化数に合わせて6になります。
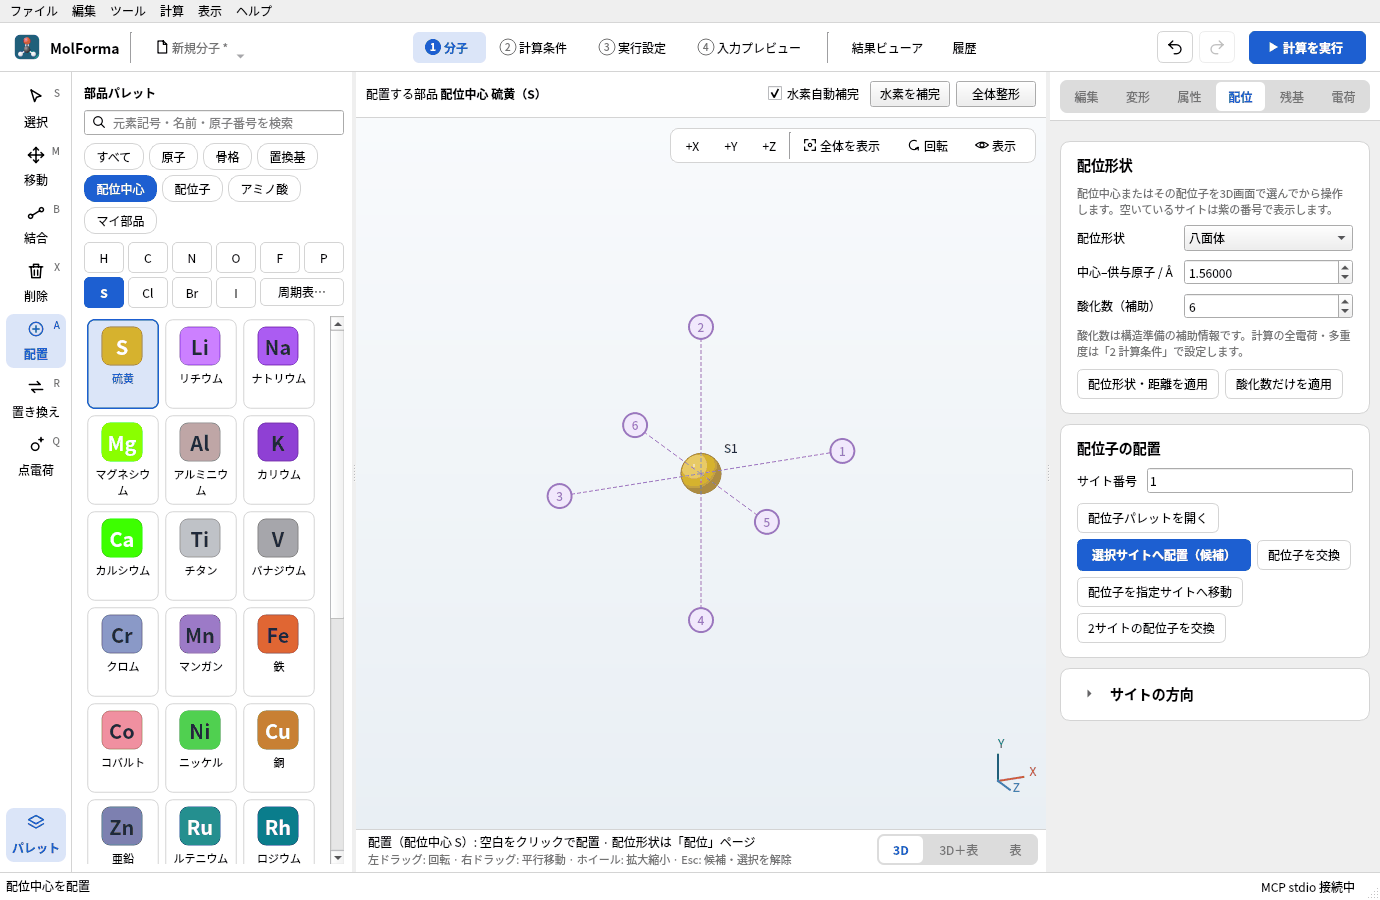
図2 空白をクリックすると、八面体の6つの配位サイトが出ます。
2. フッ化物を6つ置く
- 分類「配位子」の「フッ化物 F−」をクリックします。
-
サイト1〜4を順にクリックします。2つ目からは、前の配位子を確定してから次を候補にします。
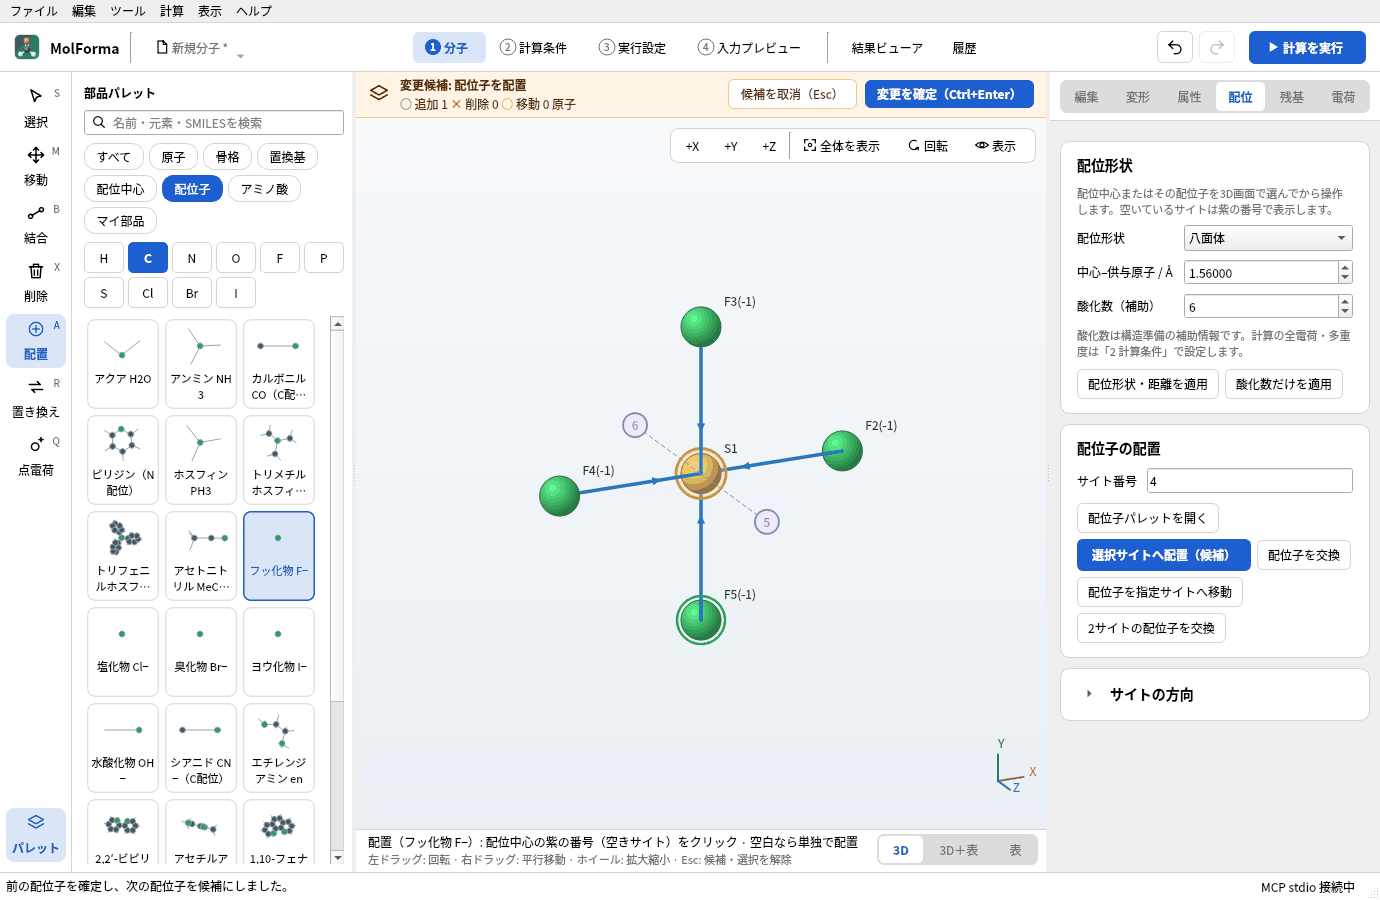
図3 サイト1〜4にフッ化物を置いたところ。最後の配位子は候補として表示されます。
-
「+X」で横から見て、サイト5・6をクリックし、「変更を確定」します。SF₆(F6S · 7原子 · 6結合)になり、全電荷は 6 + 6×(−1) = 0 に戻ります。
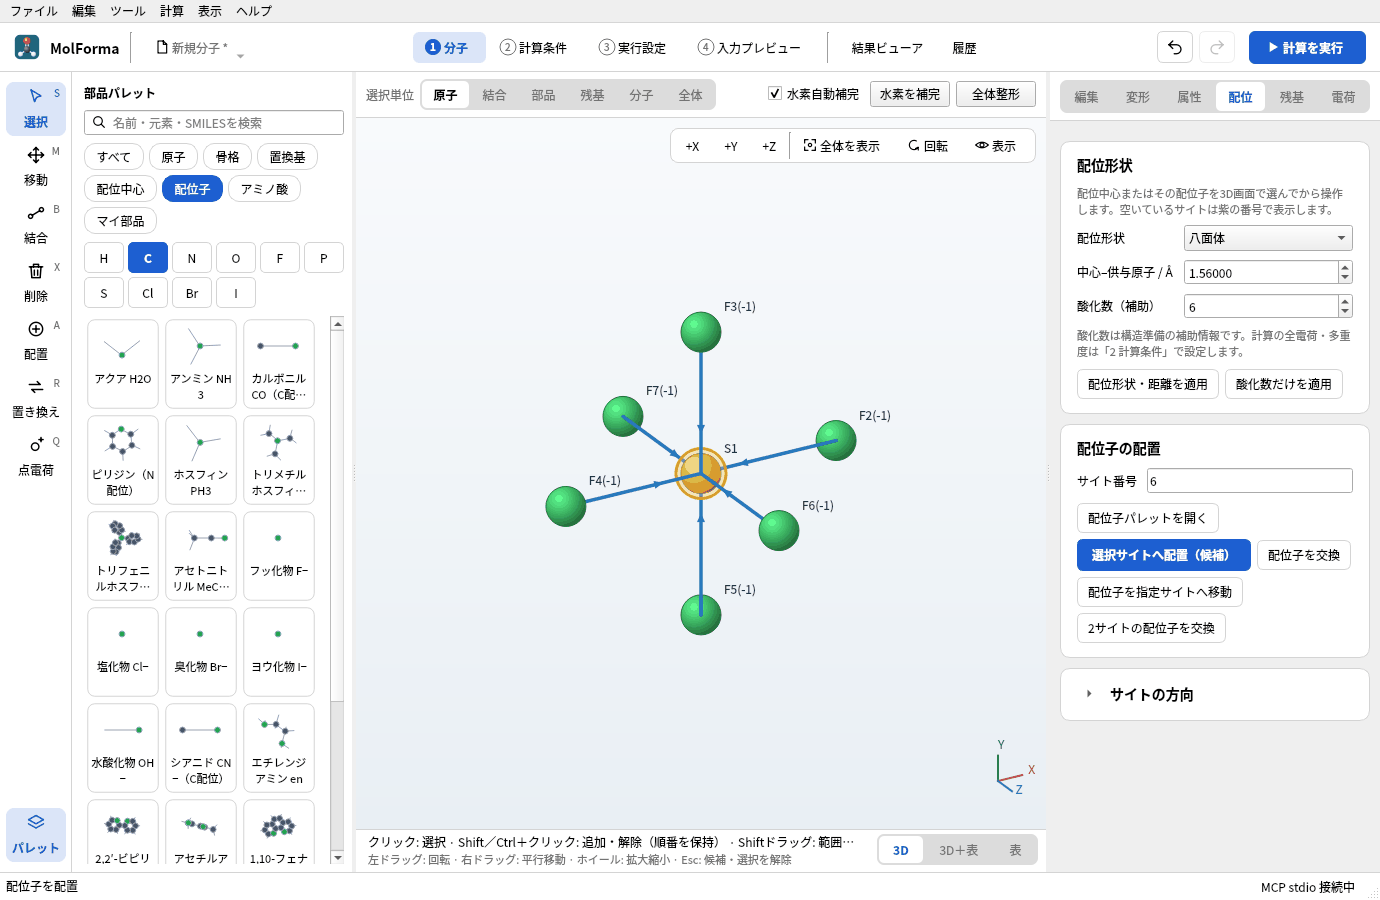
図4 確定したSF₆(F6S · 7原子 · 6結合)。
「電荷」ページには「形式電荷の合計 −6」と、「酸化数と形式電荷の合計(0)を全電荷に適用」が出ます。配位結合(中心への矢印)はNWChemの入力には出ず、原子と座標だけが計算に使われます。
金属でない中心でも、配位結合を含む分子は力場の対象外です(「全体整形」は使えません)。初期構造の距離は「配位」ページで変え、NWChemで最適化します。
3. PF₅を作る
- 「ファイル → 新規」で、分類「配位中心」の元素ボタン「P」を押します。
-
「配位形状」を「三方両錐」、「中心–供与原子 / Å」を 1.58、「酸化数(補助)」を 5にして空白をクリックします。
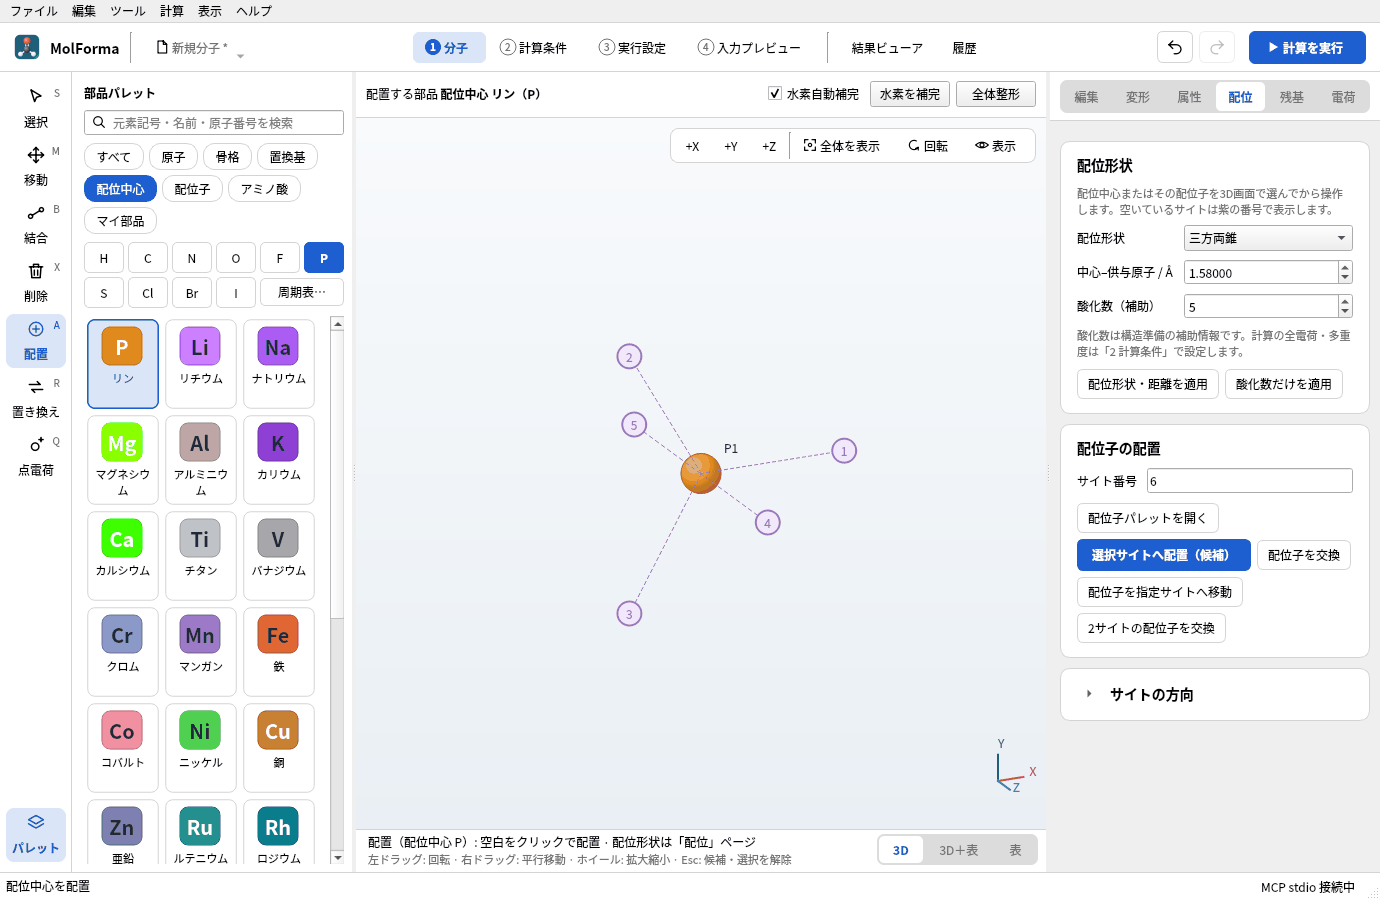
図5 三方両錐では、赤道面に3つ、軸に2つの配位サイトが出ます。
-
「フッ化物 F−」でサイト1〜3(赤道面)をクリックし、「+X」で横から見てサイト4・5(軸)をクリックして確定します。PF₅(F5P · 6原子)、全電荷 0です。
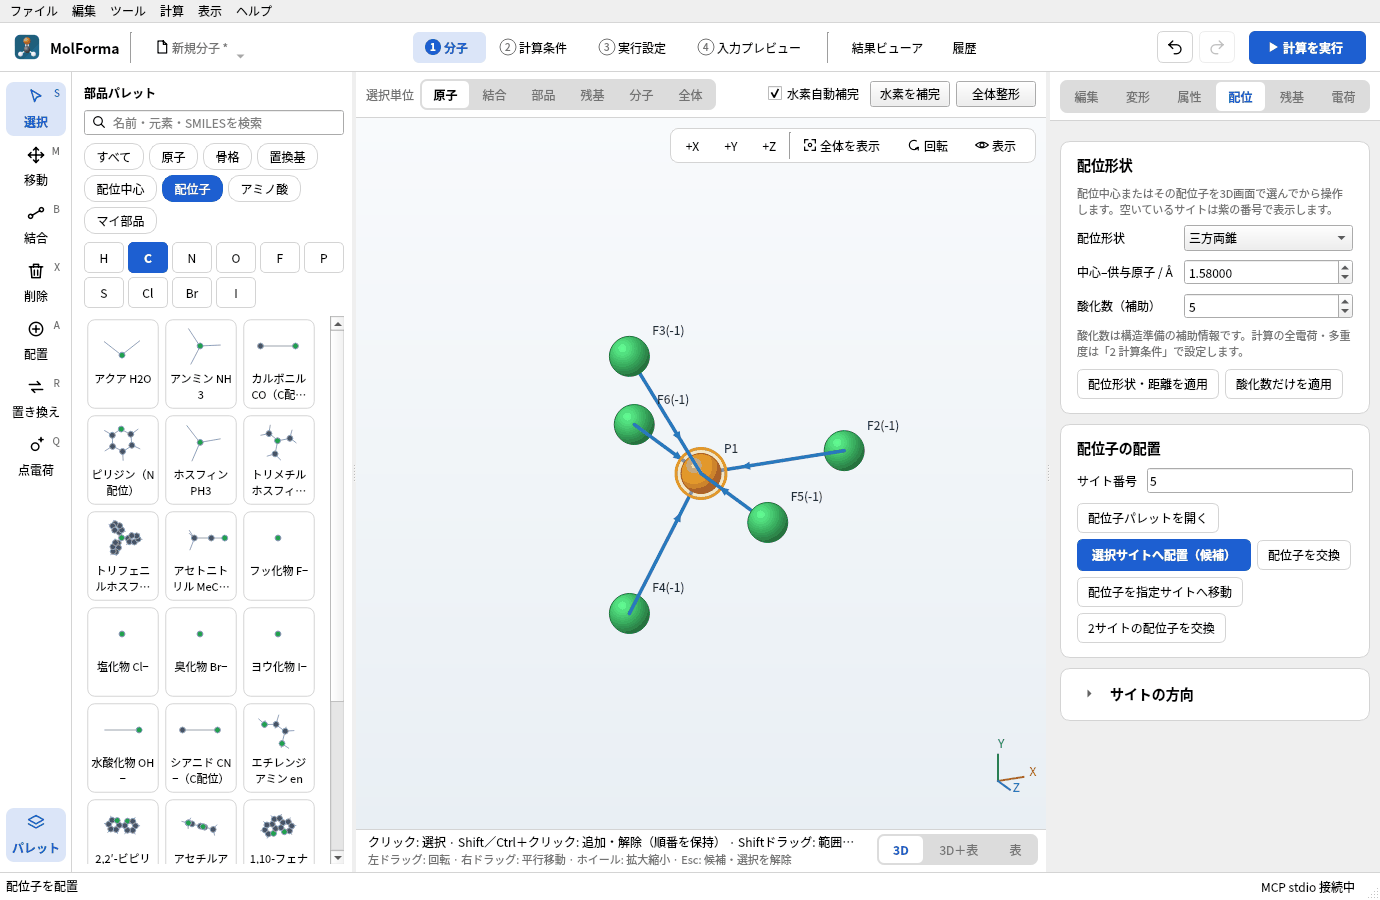
図6 確定したPF₅(F5P · 6原子)。
三方両錐では赤道と軸の結合長が違います(実験値 P–F 赤道 1.53 Å・軸 1.58 Å)。初期構造ですべて1.58 Åにしても、最適化で分かれます。初めから分けたい場合は「配位」ページの「サイトの方向」を開き、サイトごとの方向と距離を指定します。
4. 計算して結果を見る
SF₆とPF₅のそれぞれで、「2 計算条件」の計算目的を「最適化 → 振動数」、手法を「DFT」(B3LYP)、基底関数を「6-31G*」にして計算します。
検査結果の確認事項に、回転対称数の推定(SF₆はσ=24、PF₅はσ=6)と、エントロピー・自由エネルギーの補正量が出ます。NWChemの熱化学はσ=1で計算されるので、文献の熱化学と比べるときはこの補正を加えます。
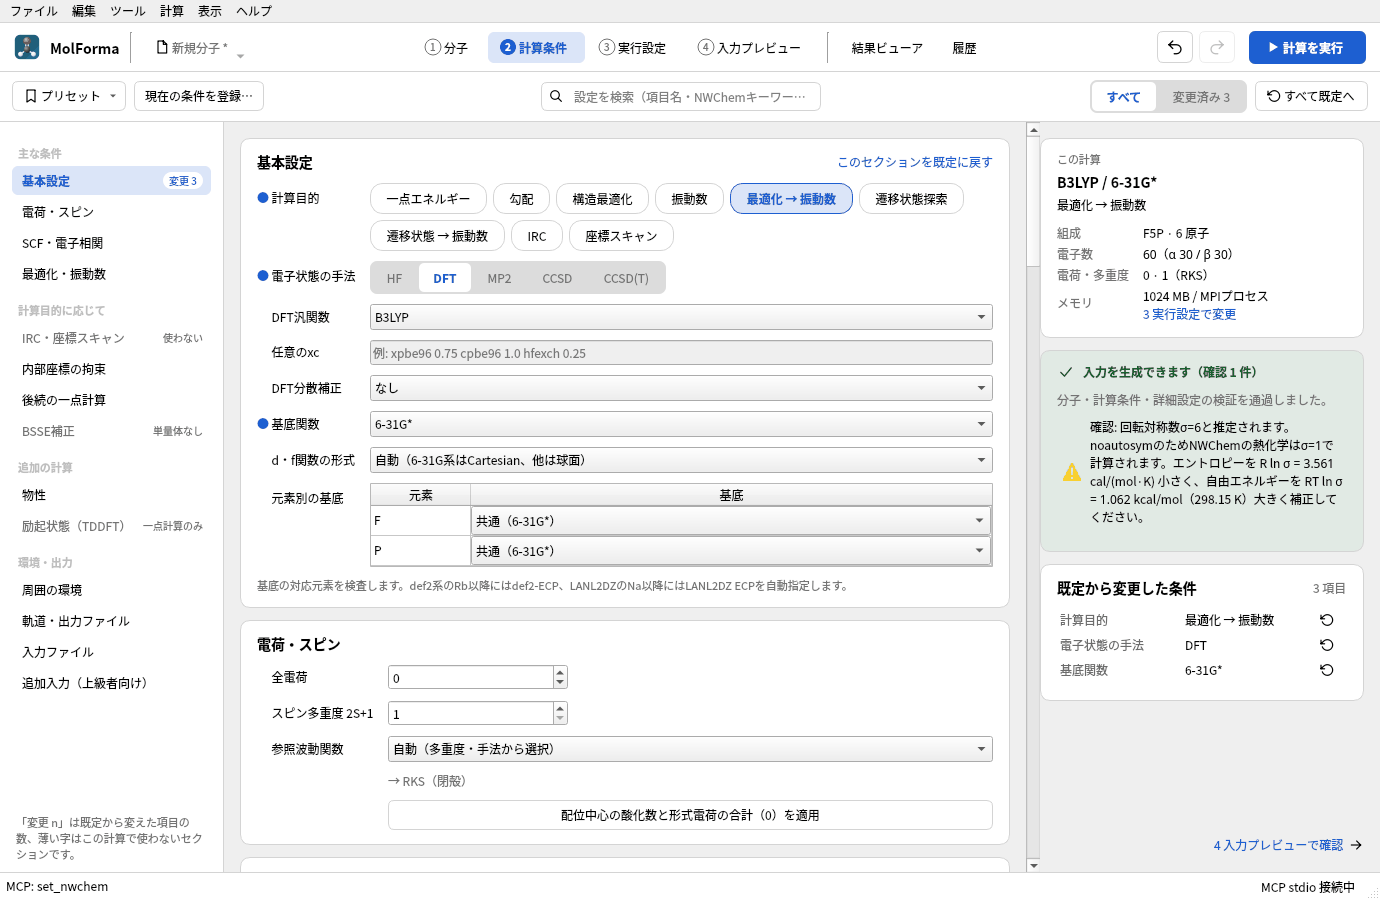
図7 PF₅の計算条件と、回転対称数の確認事項。
実行した結果
| 項目 | SF₆ | PF₅ |
|---|---|---|
| 計算のエネルギー | −997.106811197 Eh | −840.676345065 Eh |
| 構造最適化 | 3ステップで収束 | 2ステップで収束 |
| 結合長 | S–F 1.600 Å(実験 1.564 Å) | P–F 赤道 1.569 Å・軸 1.597 Å(実験 1.534・1.577 Å) |
| 虚振動 | なし | なし |
| IR活性の振動(三重・二重縮退) | 964 cm⁻¹・558 cm⁻¹(実験 939・615 cm⁻¹) | 1021・995・544・503 cm⁻¹ |
| エントロピー(298.15 K、σ=1) | 77.22 cal/(mol·K) | 76.00 cal/(mol·K) |
SF₆のエントロピーを回転対称数σ=24で補正すると 77.22 − 6.32 = 70.90 cal/(mol·K) で、実験値(69.7)に近づきます。「振動」タブでは、縮退した振動が同じ振動数で並びます。
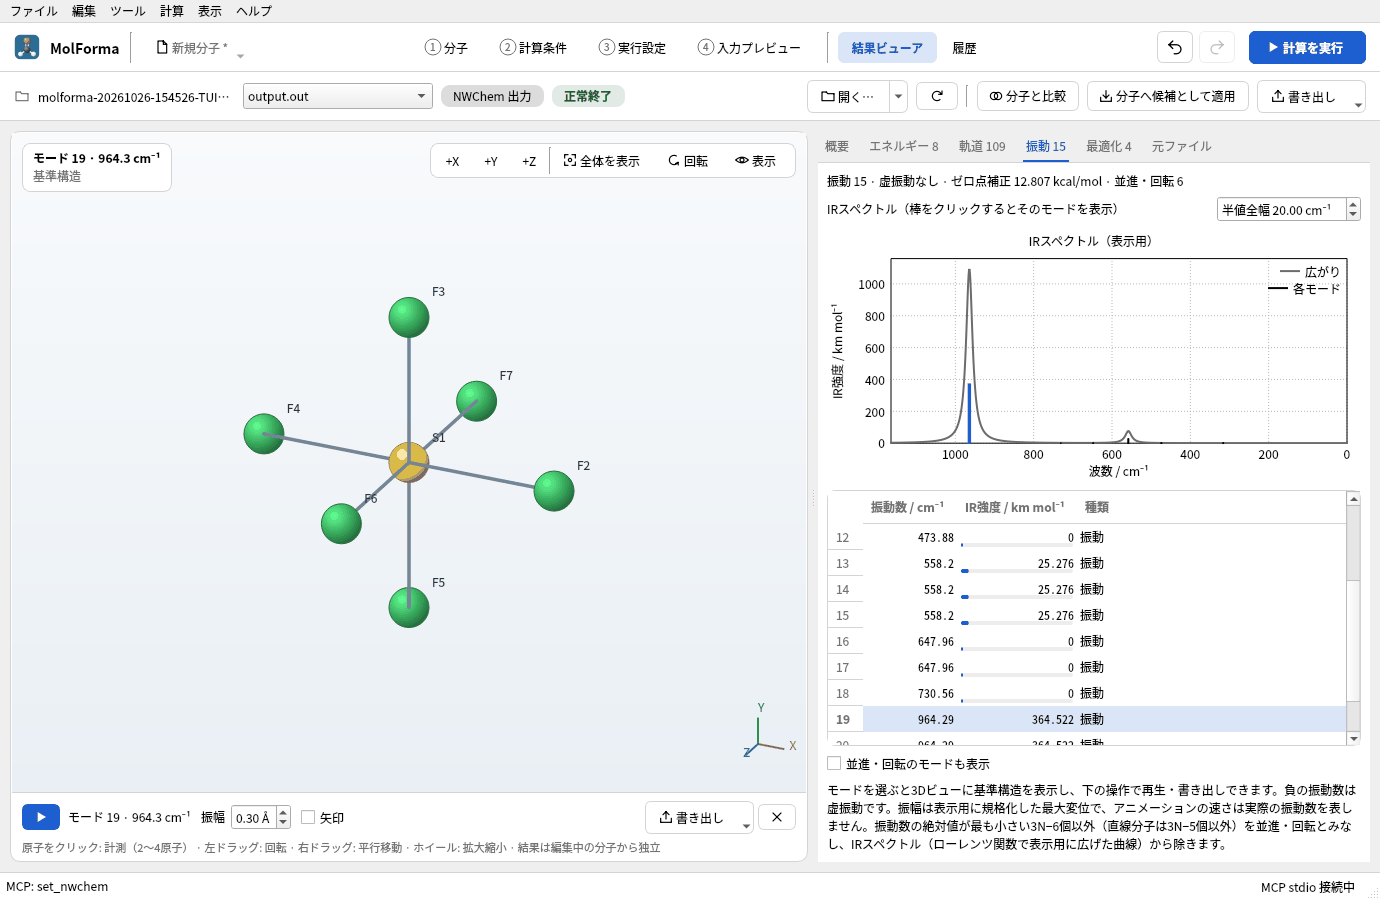
図8 SF₆の「振動」タブ。縮退した振動は同じ振動数で3行並びます。
うまくいかないとき
- 金属が置かれる分類「配位中心」で元素ボタンを押したか、3D画面の下の「配置(配位中心 S)」で確かめます。分類「原子」や「すべて」で「S」を押すと、配位中心ではなく普通の硫黄原子(水素補完つき)になります。
- サイト5・6が見えない正面からは中心と重なります。「+X」「+Y」で向きを変えます。
- 全電荷が0にならない配位子を置く前に全電荷を手で変えていると追従しません。「電荷」ページの「酸化数と形式電荷の合計(0)を全電荷に適用」で合わせます。
関連: 題材2 配位化合物、「1 分子」の画面・ツール・選択(原子パレットと周期表)。