 MolForma
題材3 芳香族の置換体(p-ニトロアニリン)
ベンゼンの骨格テンプレートに置換基テンプレートを付けて、p-ニトロアニリンを作ります。置換基は「クリックした水素を置き換える」ので、どの水素をクリックするかでオルト・メタ・パラが決まります。B3LYP/6-31G*で最適化と振動数を計算し、同じ手順で作ったo体・m体とエネルギーを比べます。
| 作るもの | 内容 |
|---|---|
| 分子 | p-ニトロアニリン C₆H₆N₂O₂(16原子・電荷 0・一重項)。比較用にo体・m体 |
| 使う機能 | 骨格・置換基のテンプレート、部品の配置後のツール、番号の表示、全体整形 |
| 計算 | B3LYP/6-31G*、最適化 → 振動数(o体・m体は構造最適化) |
| 計算時間の目安 | 約35分(MPI 6プロセス、振動数の解析Hessianが大半) |
| 計算環境 | AMD Ryzen 7 2700X(8コア・16スレッド)、メモリ 32 GB、NWChem 7.3.1(Linux) |
| 練習データ | p_nitroaniline.molforma.json、o_nitroaniline.molforma.json、m_nitroaniline.molforma.json |
1. ベンゼンを置く
- 「ファイル → 新規」で空の分子にします。
-
部品パレットの上の分類で「骨格」を選び、「ベンゼン」をクリックします。ツールが「配置」になります。
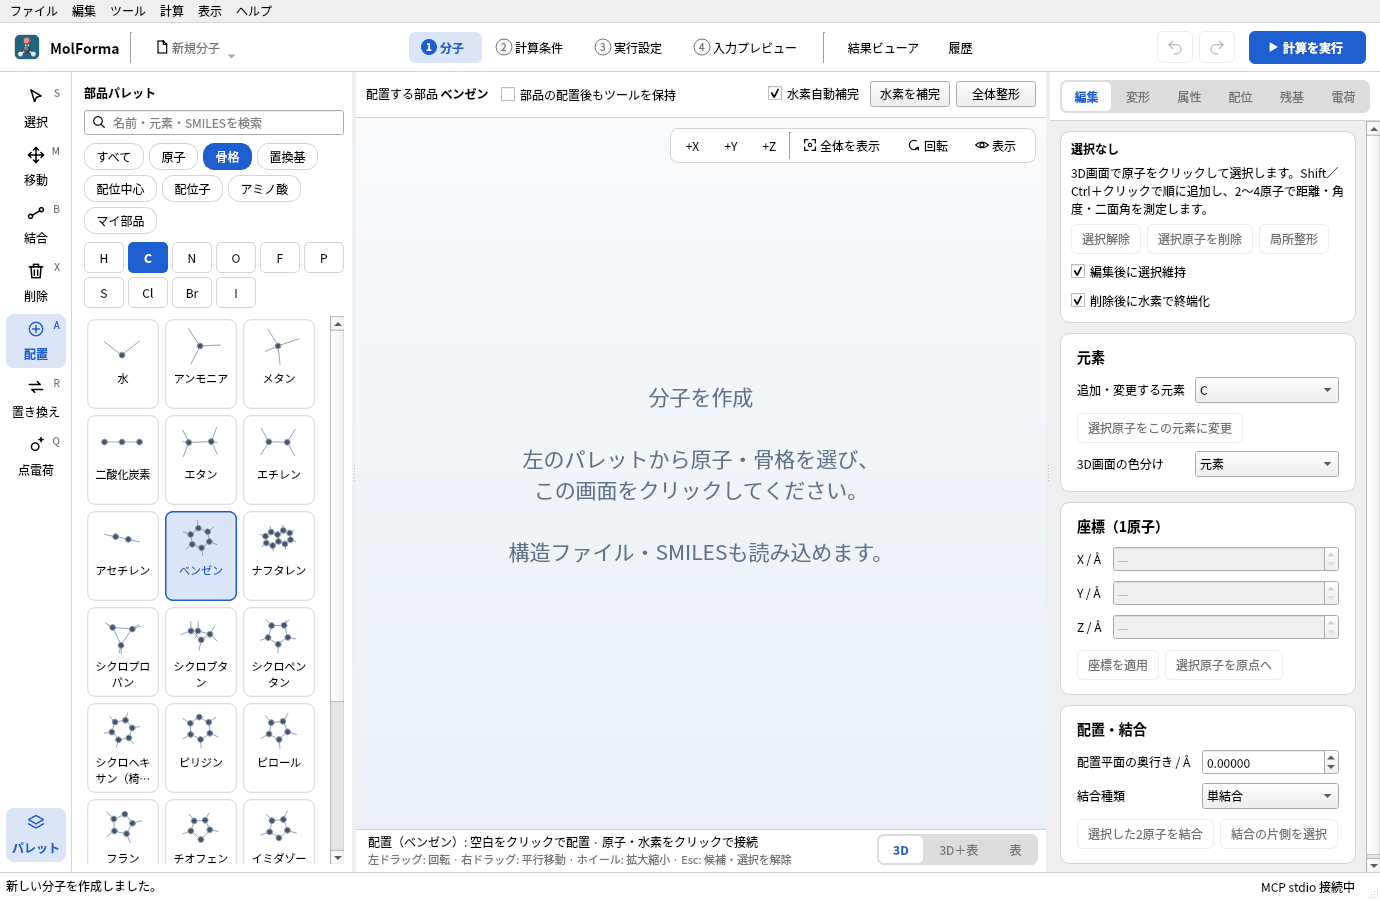
図1 分類「骨格」の「ベンゼン」を選ぶと、ツールが「配置」になります。
-
3D画面の空白をクリックします。C6H6 · 12原子のベンゼンが置かれ、ツールは「選択」に戻ります。骨格・置換基などの部品を1つ置くと選択に戻るので、続けて置く場合は3D画面の上の「部品の配置後もツールを保持」をオンにします。
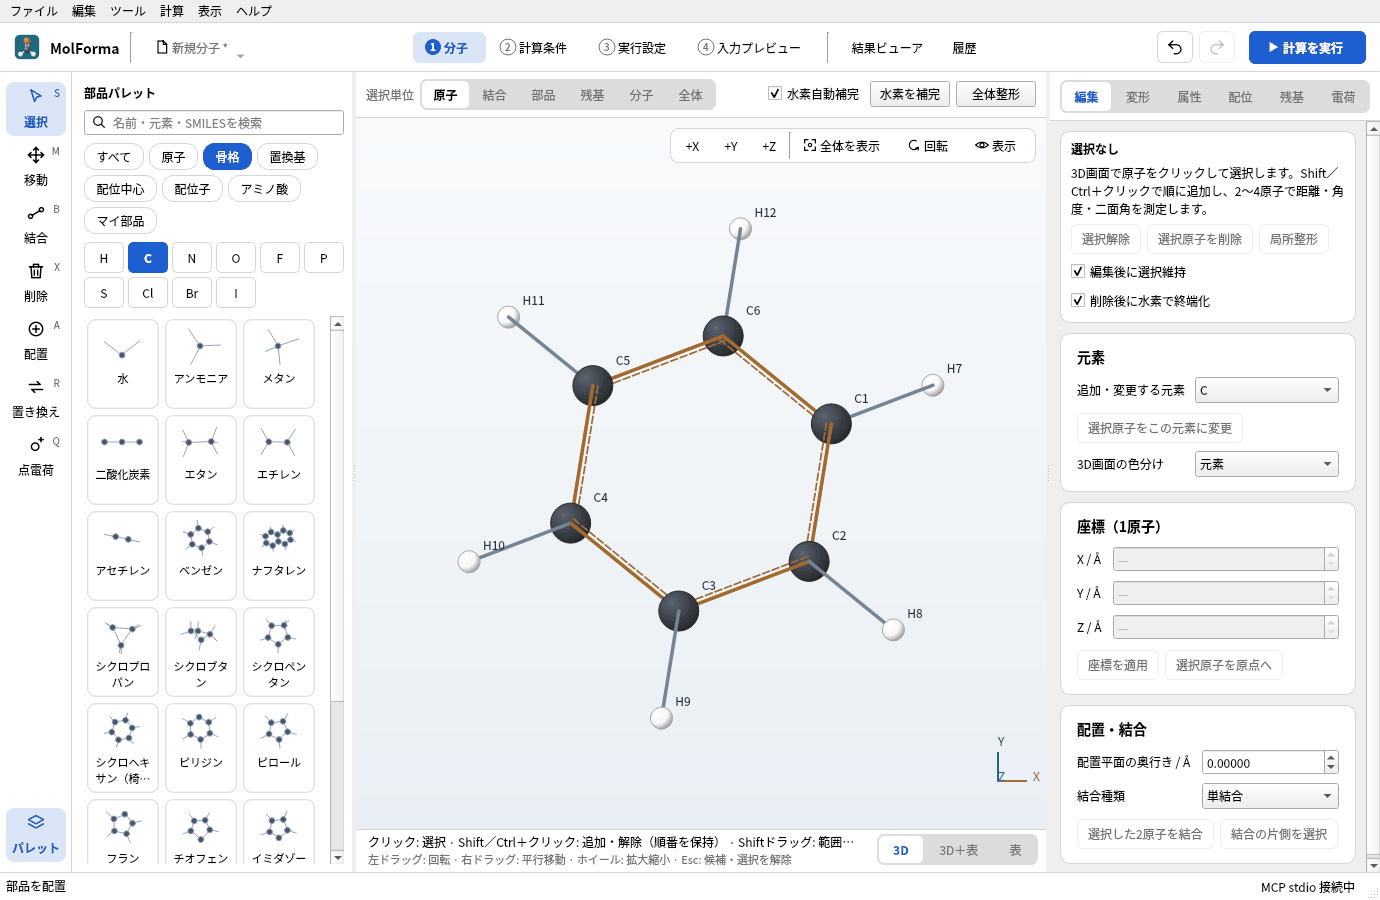
図2 置いたベンゼン。環の炭素がC1〜C6、水素がH7〜H12です。置いた直後の部品は選択された状態で表示されます。
ラベルの番号では環の炭素がC1〜C6、それぞれの水素がH7〜H12です。番号が出ていなければ「表示 → 番号を表示」をオンにします。
2. アミノ基とニトロ基を付ける
- 分類で「置換基」を選び、「アミノ」をクリックします。3D画面の下に「配置(アミノ): 置き換える水素をクリック」と出ます。
-
ベンゼンの水素H7をクリックします。H7がNH2に置き換わり、アニリン(C6H7N · 14原子)になります。置換基は水素の位置にしか付かず、空白をクリックしても置けません。
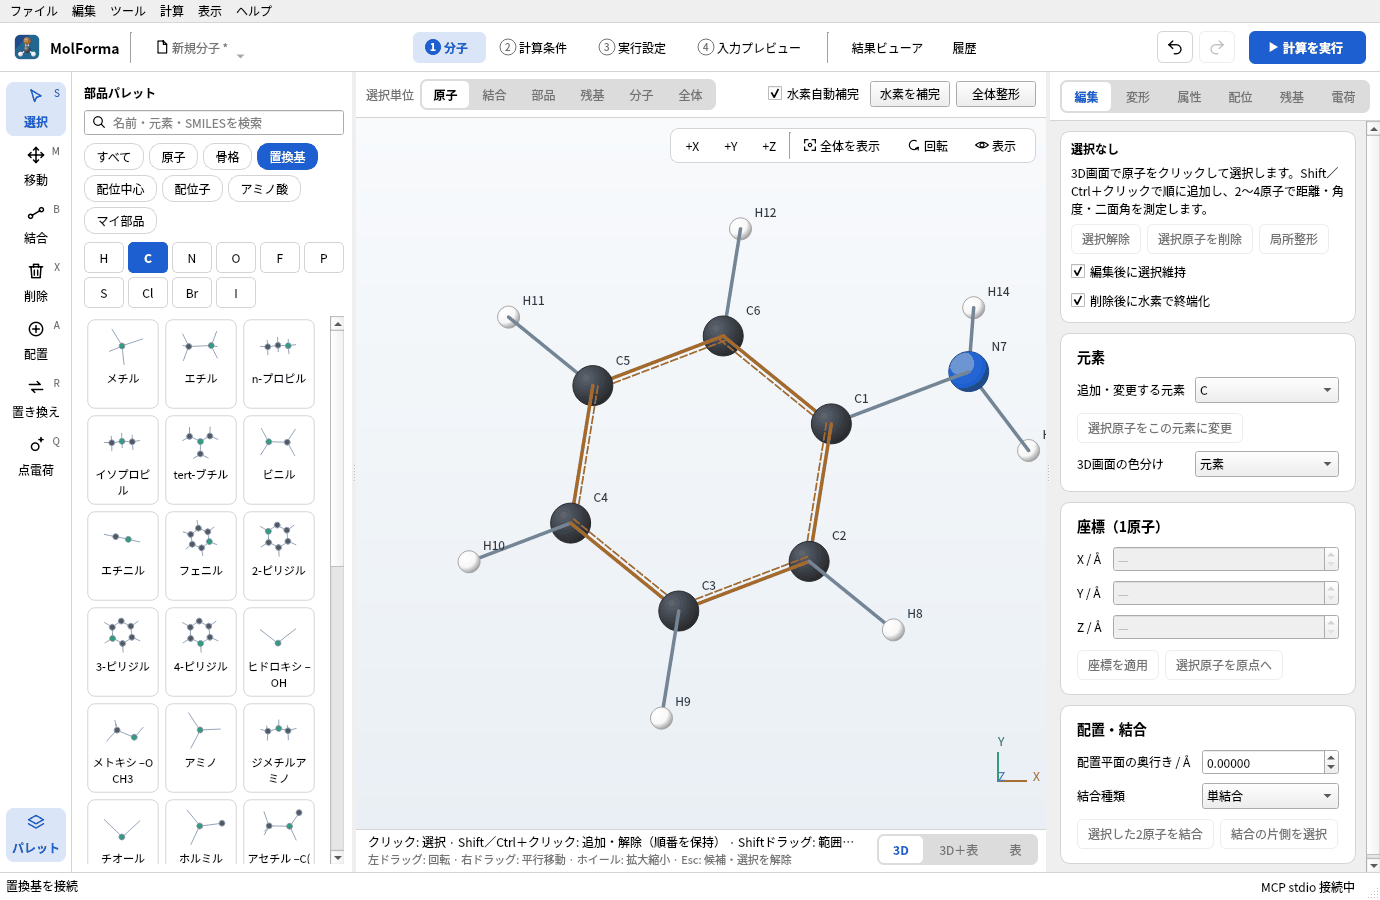
図3 「アミノ」でH7をクリックすると、その水素がNH2に置き換わってアニリンになります。
-
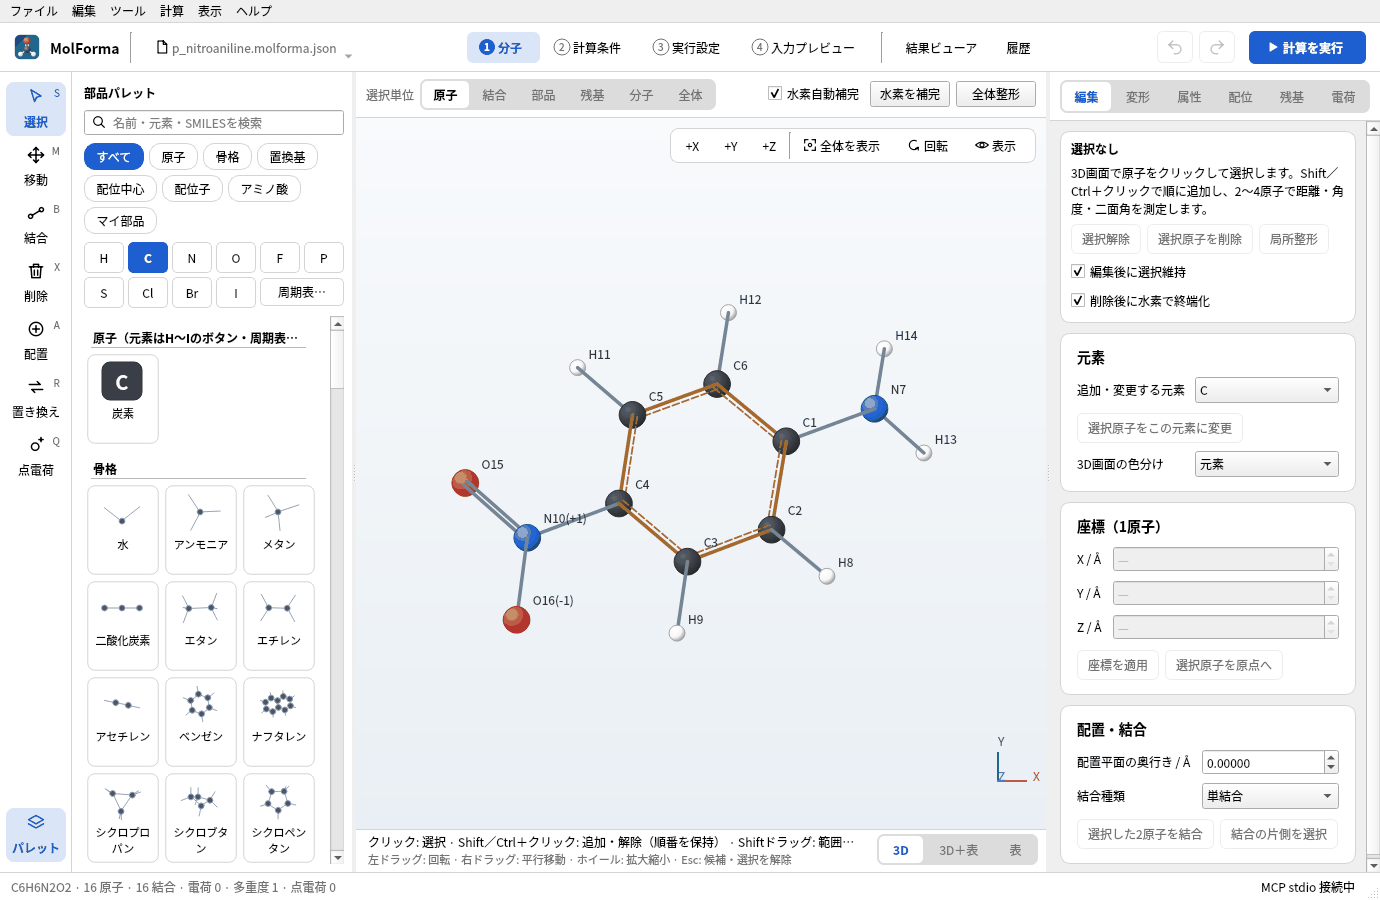
「ニトロ」を選び、アミノ基の付いたC1から環を3つたどった炭素(C4、パラ位)の水素H10をクリックします。C6H6N2O2 · 16原子になり、ラベルにNの形式電荷「(+1)」と片方のOの「(−1)」が出ます(ニトロ基の共鳴構造の1つ)。全電荷は0のままです。
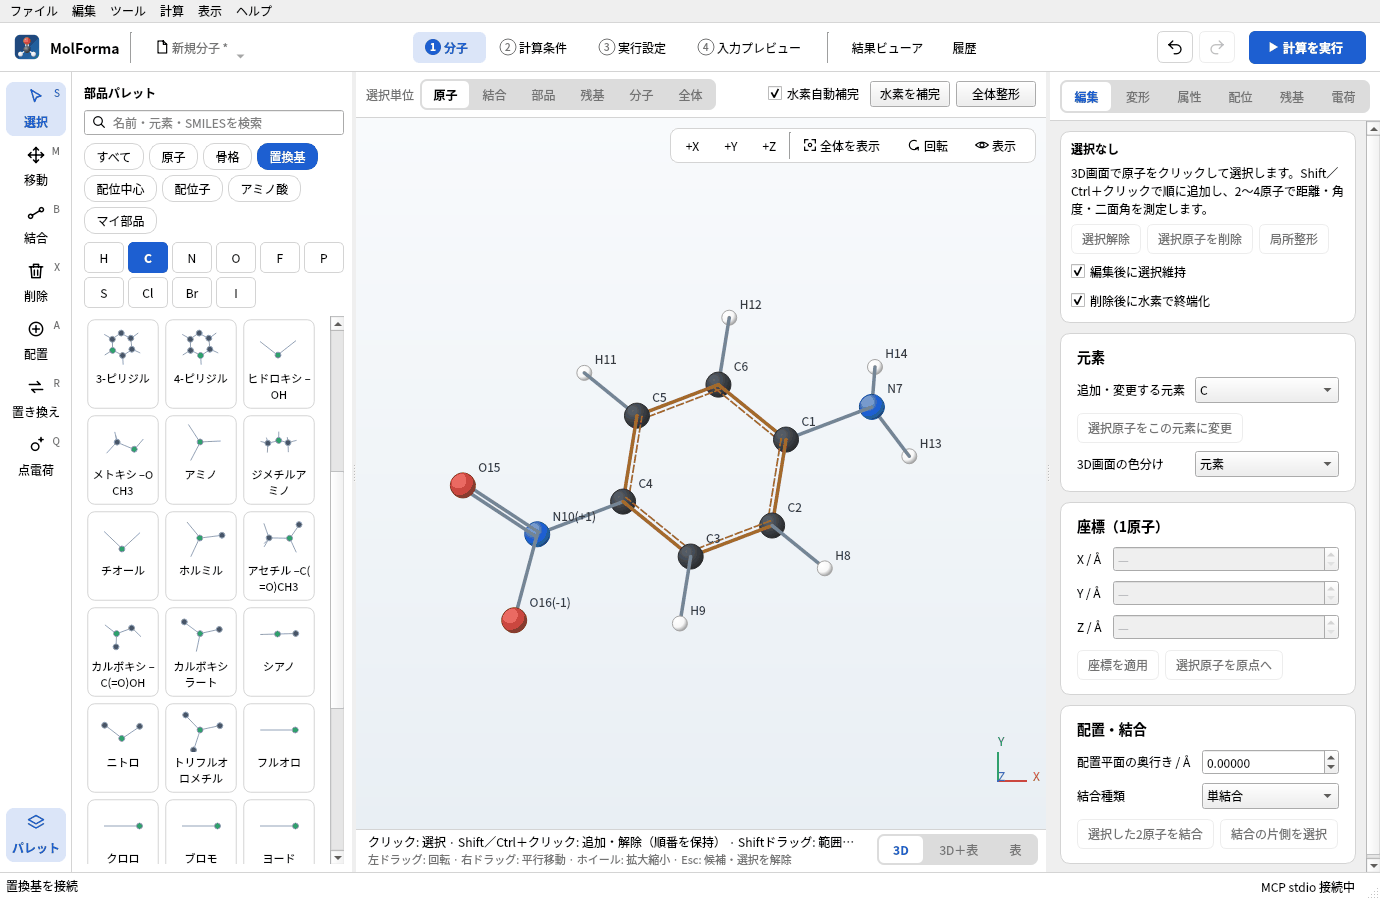
図4 パラ位の水素H10を「ニトロ」に置き換えたp-ニトロアニリン(C6H6N2O2 · 16原子)。
- 「全体整形」を押して候補を確かめ、「変更を確定」します。
アミノ基の付いた炭素の隣(C2・C6)の水素を選ぶとオルト体、2つ先(C3・C5)ならメタ体になります。付ける場所を間違えたらCtrl+Zで戻します。付けた置換基を別の置換基に差し替えるには、パレットで新しい置換基を選び、左端の列で「置き換え」(R)にして、差し替える置換基の付け根の原子(アミノ基ならN)をクリックします。差し替えは候補として表示されます。
3. 計算条件を決める
-
「2 計算条件」の「基本設定」で、計算目的を「最適化 → 振動数」、電子状態の手法を「DFT」(B3LYP)、基底関数を「6-31G*」にします。
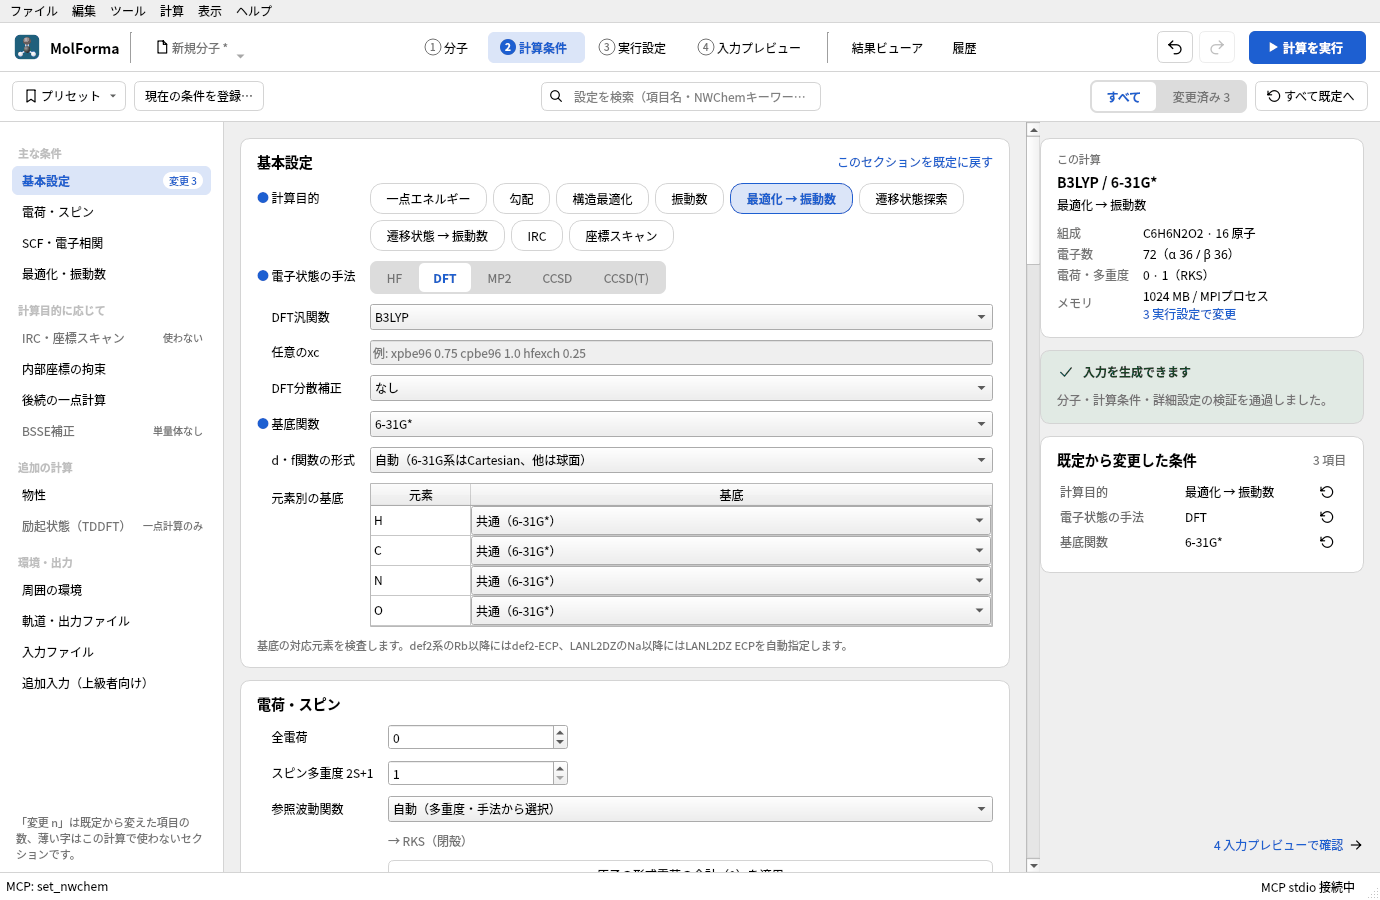
図5 計算目的・手法・基底関数を選んだ「2 計算条件」。
-
全電荷 0・多重度 1(→ RKS(閉殻))を確かめます。
4. 計算して結果を見る
ヘッダーの「計算を実行」(F5)で計算します。振動数の計算(解析Hessian)は最適化より長くかかり、実行パネルではtaskごとに「完了」「実行中」と表示します。
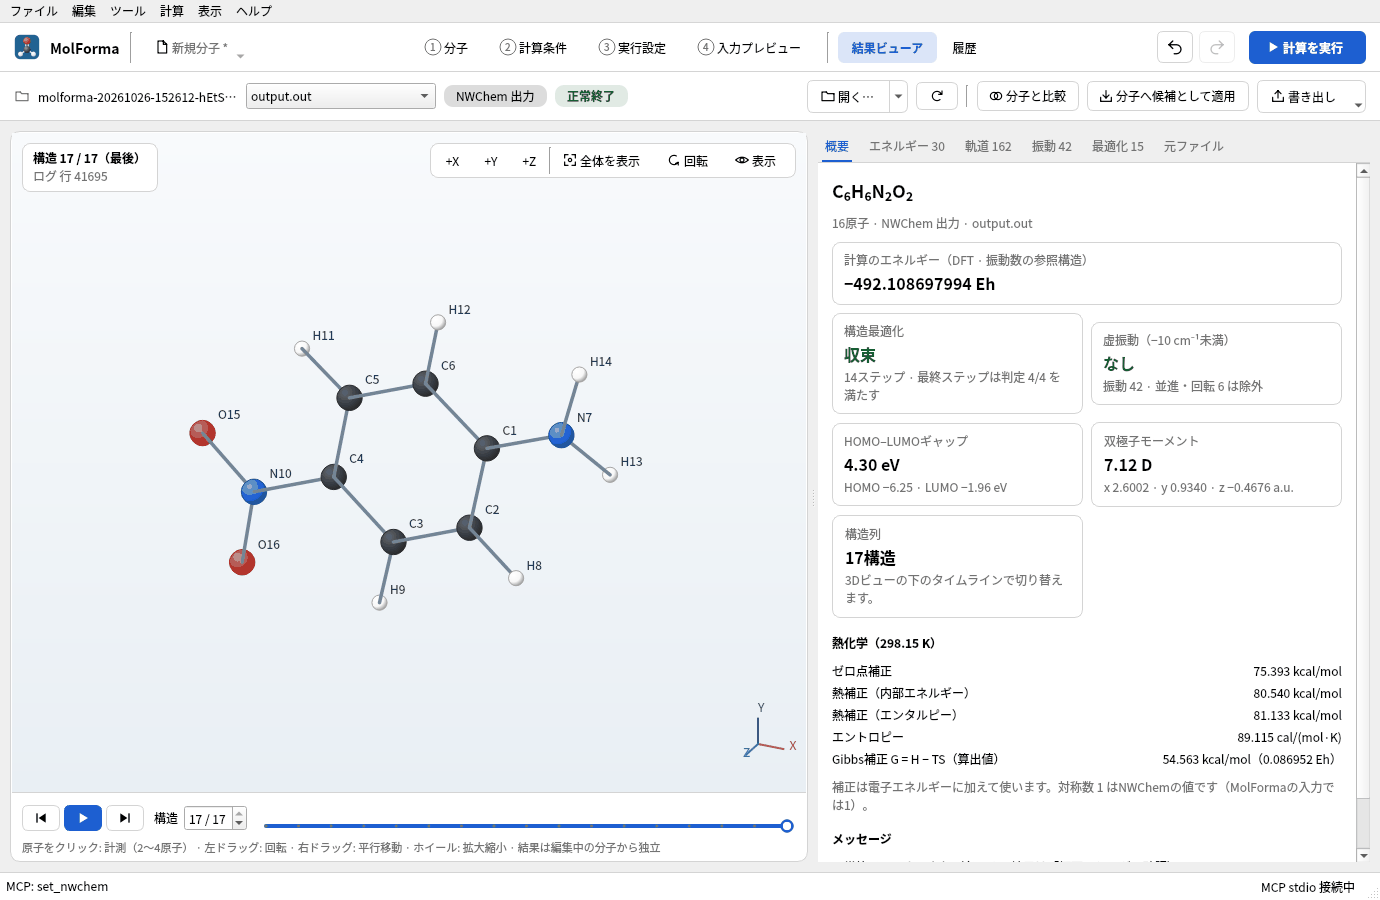
図6 計算後の「結果ビューア」の「概要」。
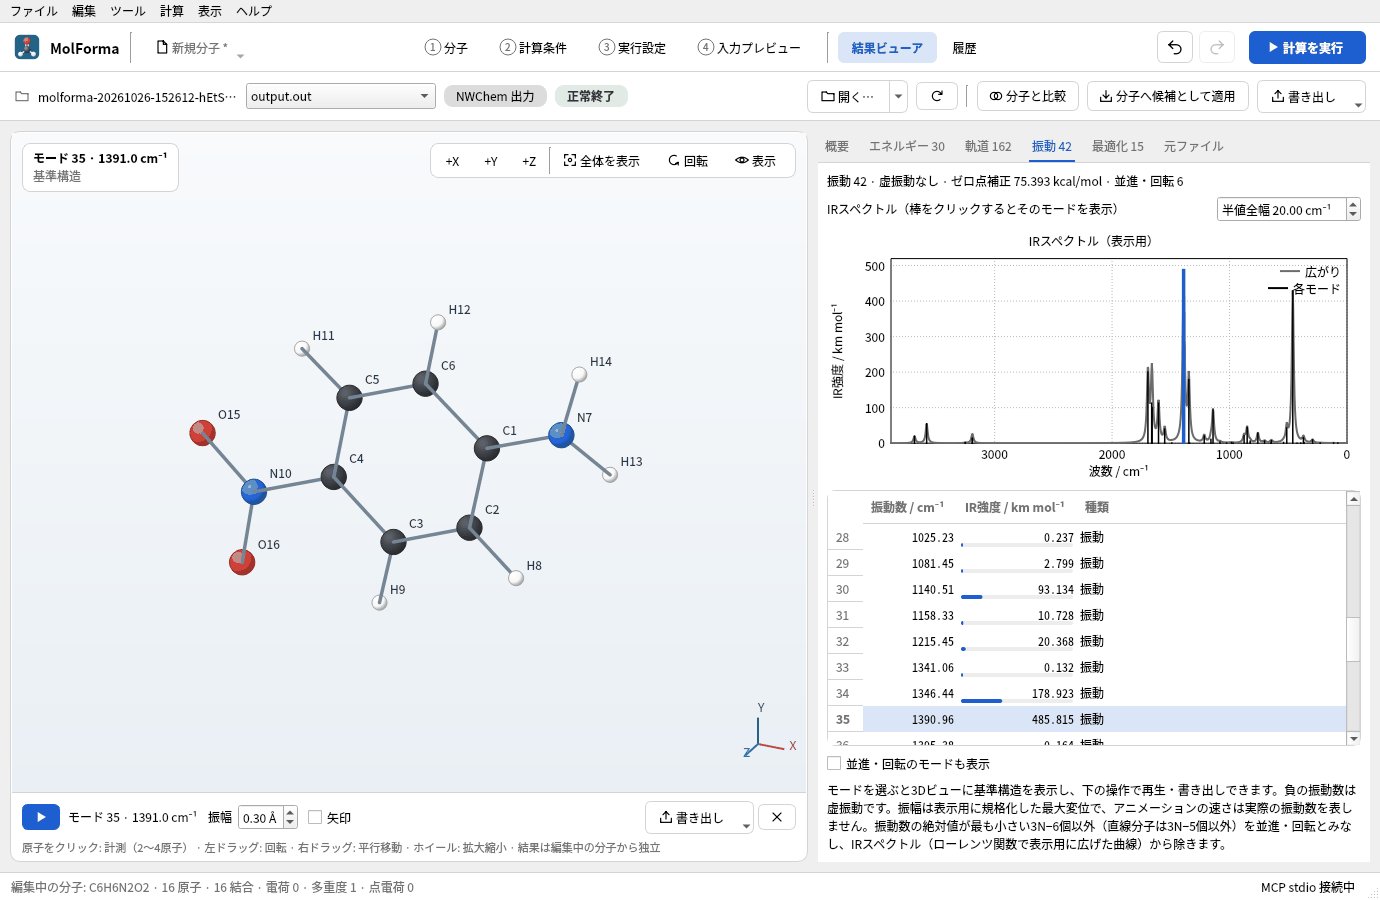
図7 「振動」タブで最も強いIR吸収(NO2対称伸縮、1391 cm⁻¹)を選んだところ。
実行した結果
| 項目 | 値 |
|---|---|
| 計算のエネルギー | −492.108697994 Eh |
| 構造最適化 | 14ステップで収束、虚振動なし(振動 42) |
| 双極子モーメント | 7.12 D(アミノ基からニトロ基への電荷移動で大きい) |
| 主なIR吸収 | NO₂対称伸縮 1391 cm⁻¹(最も強い)、NH₂伸縮 3579・3682 cm⁻¹ |
| ゼロ点補正 | 75.39 kcal/mol |
同じ条件で構造最適化したo体・m体と比べると、次のようになります(p体は最適化 → 振動数の最適化の部分のエネルギー)。
| 異性体 | 計算のエネルギー | o体との差 | 双極子モーメント | 最適化 |
|---|---|---|---|---|
| o-ニトロアニリン | −492.109508350 Eh | 0 | 4.74 D | 15ステップ |
| p-ニトロアニリン | −492.108697994 Eh | +0.51 kcal/mol | 7.12 D | 14ステップ |
| m-ニトロアニリン | −492.104968503 Eh | +2.85 kcal/mol | 5.65 D | 11ステップ |
o体ではアミノ基の水素とニトロ基の酸素が1.91 Åまで近づき、分子内水素結合をつくります。p体はアミノ基からニトロ基への共鳴(電荷移動)で安定化し、双極子モーメントも大きくなります。m体はこの共鳴が効かず、いちばん高いエネルギーになります。o体・m体の構造最適化は8プロセスでそれぞれ約14分・8分でした。
最適化した構造は題材14で励起状態(TDDFT)の計算に使います。
うまくいかないとき
- 「置換する水素へクリックまたはドロップしてください」と出る置換基を空白や炭素の上でクリックしました。置き換える水素の上をクリックします。
- 元素のボタン(C・N・Oなど)を押したら置換基が選べなくなった元素のボタンは分類を「原子」に切り替えます。分類で「置換基」を選び直してください。
- パレットに目的の部品が見つからないパレット上の検索欄に文字が残っていると、その文字を含む部品だけを表示します。検索欄を空にしてください。
- ニトロ基の形式電荷が気になるN(+1)・O(−1)はニトロ基を1つの共鳴構造で表したもので、合計は0です。計算の全電荷は「2 計算条件」の値(0)を使います。
関連: 「1 分子」の画面・ツール・選択(ツールと部品パレット)、題材14 計算結果から次の計算へ。