 MolForma
題材13 遷移状態と反応経路(F⁻ + CH₃Cl → CH₃F + Cl⁻)
SN2反応の遷移状態 [F···CH₃···Cl]⁻ を探します。2つの構造から経路を作る機能はないので、遷移状態に近い推定構造を、距離と角度の数値指定で手で組みます。M06-2X/aug-cc-pVDZで遷移状態探索と振動数計算を行い、虚振動が1つだけであることを確かめ、IRCで反応物側・生成物側へ経路をたどります。反応物錯体も最適化して活性化エネルギーを求めます。
| 作るもの | 内容 |
|---|---|
| 分子 | 遷移状態の推定構造 [F···CH₃···Cl]⁻(6原子・電荷 −1・一重項)、反応物錯体 F⁻···CH₃Cl |
| 使う機能 | 原子の単独配置(水素自動補完をオフ)、形式電荷と全電荷、距離・角度の数値指定(別々の分子は後に選んだ側が動く)、遷移状態探索 → 振動数、虚振動の再生、IRCとその方向 |
| 計算 | M06-2X/aug-cc-pVDZ、遷移状態探索 → 振動数、IRC、反応物錯体の最適化 → 振動数 |
| 計算時間の目安 | 遷移状態探索 → 振動数 約13分、反応物錯体 約8分、IRC 約25分(前進)・約15分(後退)(MPI 8プロセス) |
| 計算環境 | AMD Ryzen 7 2700X(8コア・16スレッド)、メモリ 32 GB、NWChem 7.3.1(Linux) |
| 練習データ | sn2_ts_guess.molforma.json(推定構造)、sn2_reactant.molforma.json(反応物錯体の初期構造) |
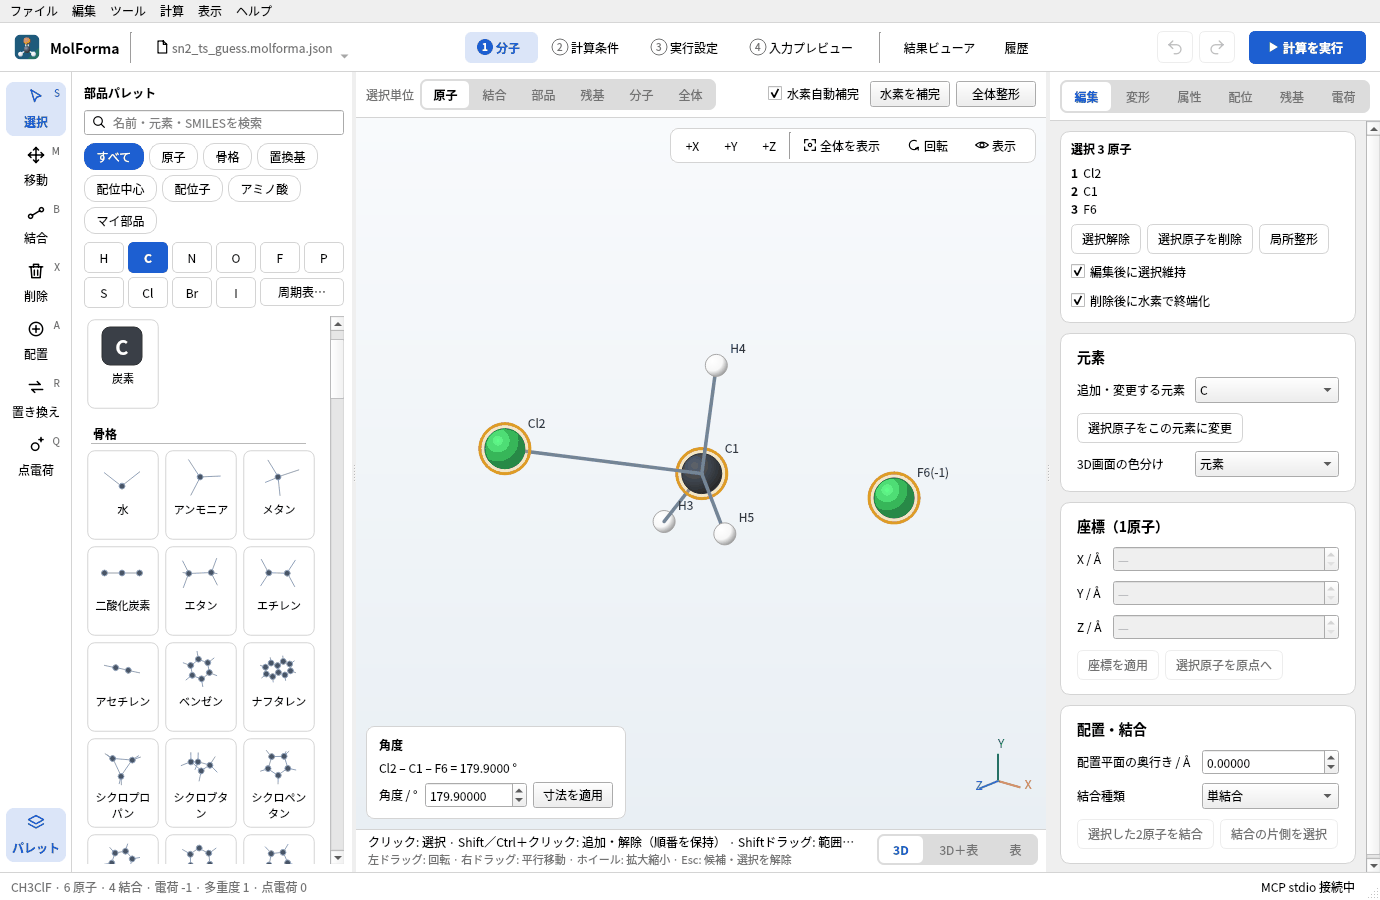
1. CH₃Clとフッ化物イオンを置く
-
「ファイル → 新規」で、分類「骨格」の「メタン」を空白に置き、分類「置換基」の「クロロ」で水素を1つ置き換えます。CH3Cl(C1・Cl2・H3〜H5)になります。
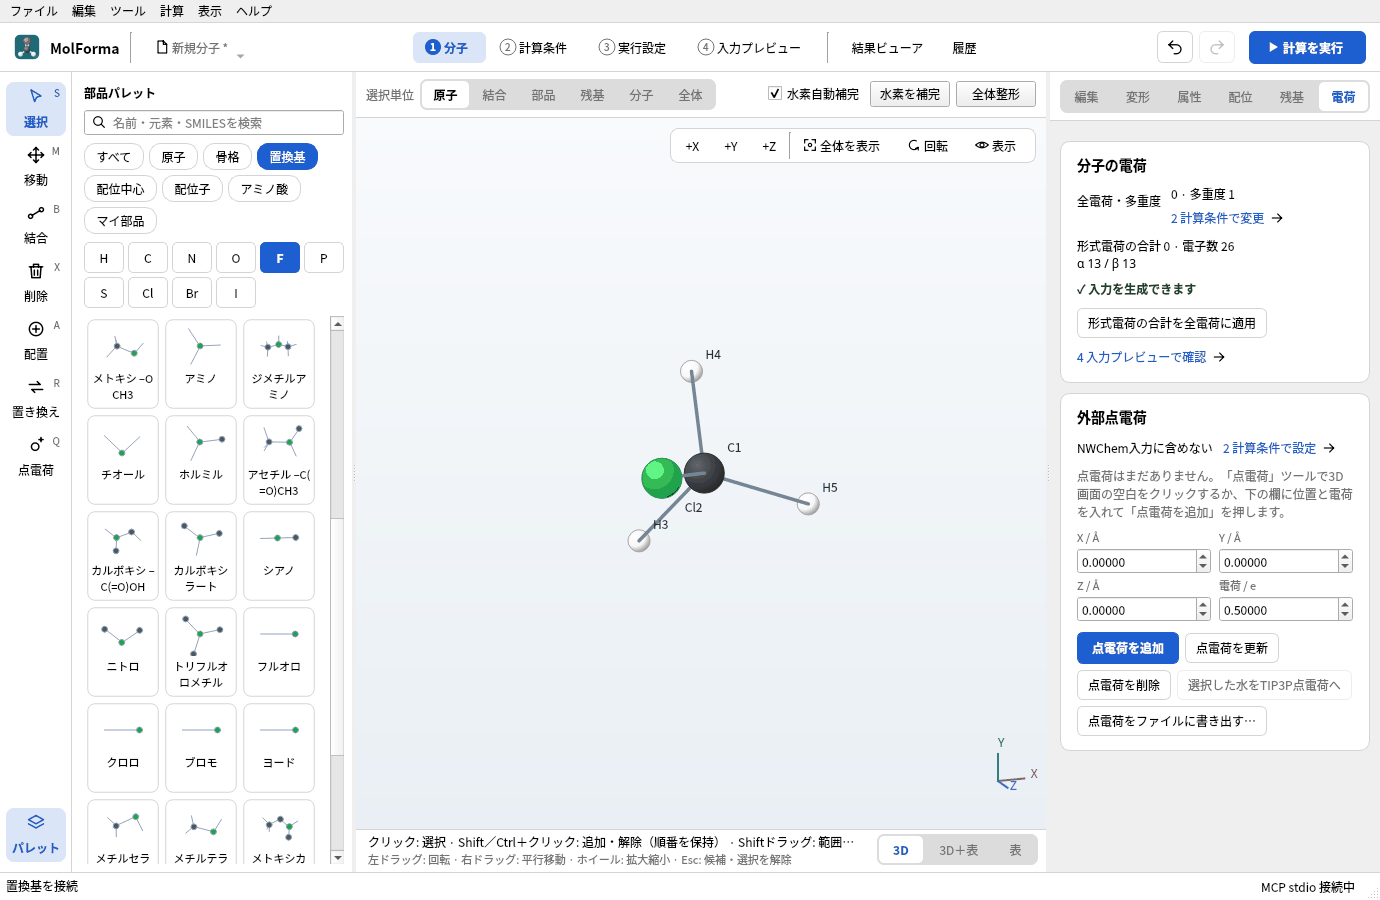
図1 CH3Cl(C1・Cl2・H3〜H5)。
-
元素のボタン「F」を押し、3D画面の上の「水素自動補完」をオフにして、CH3Clから離れた空白をクリックします。水素の付かないF原子(F6)が別の分子として置かれます。置いたら「水素自動補完」はオンに戻しておきます。
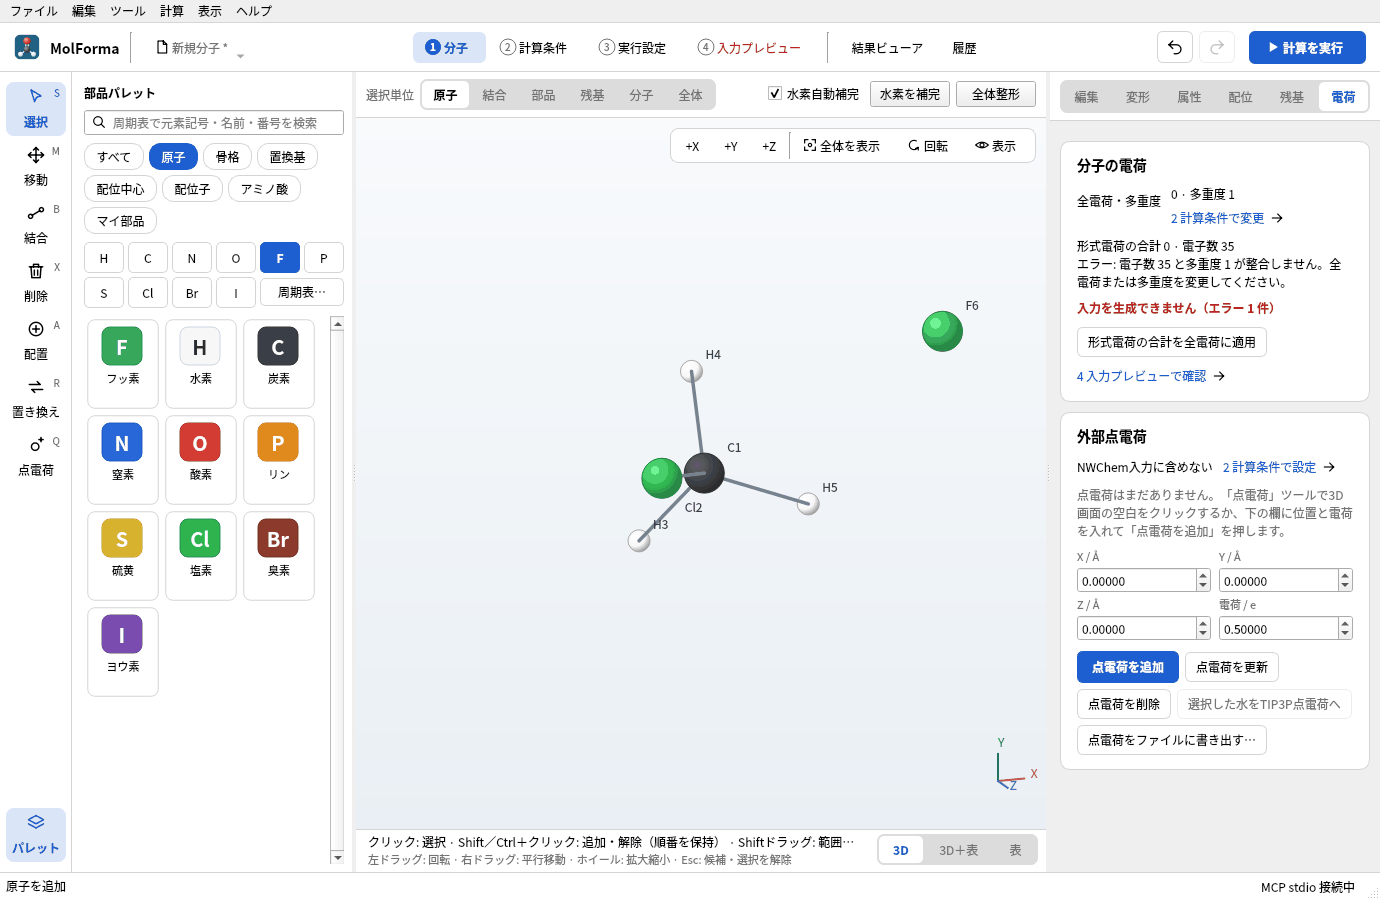
図2 水素自動補完をオフにして置いたF原子(F6)。
-
F6を選び、「属性」ページで「形式電荷」を −1にして「属性を適用」を押します。続けて「電荷」ページの「形式電荷の合計を全電荷に適用」で全電荷を−1にします。電子数36、多重度1です。
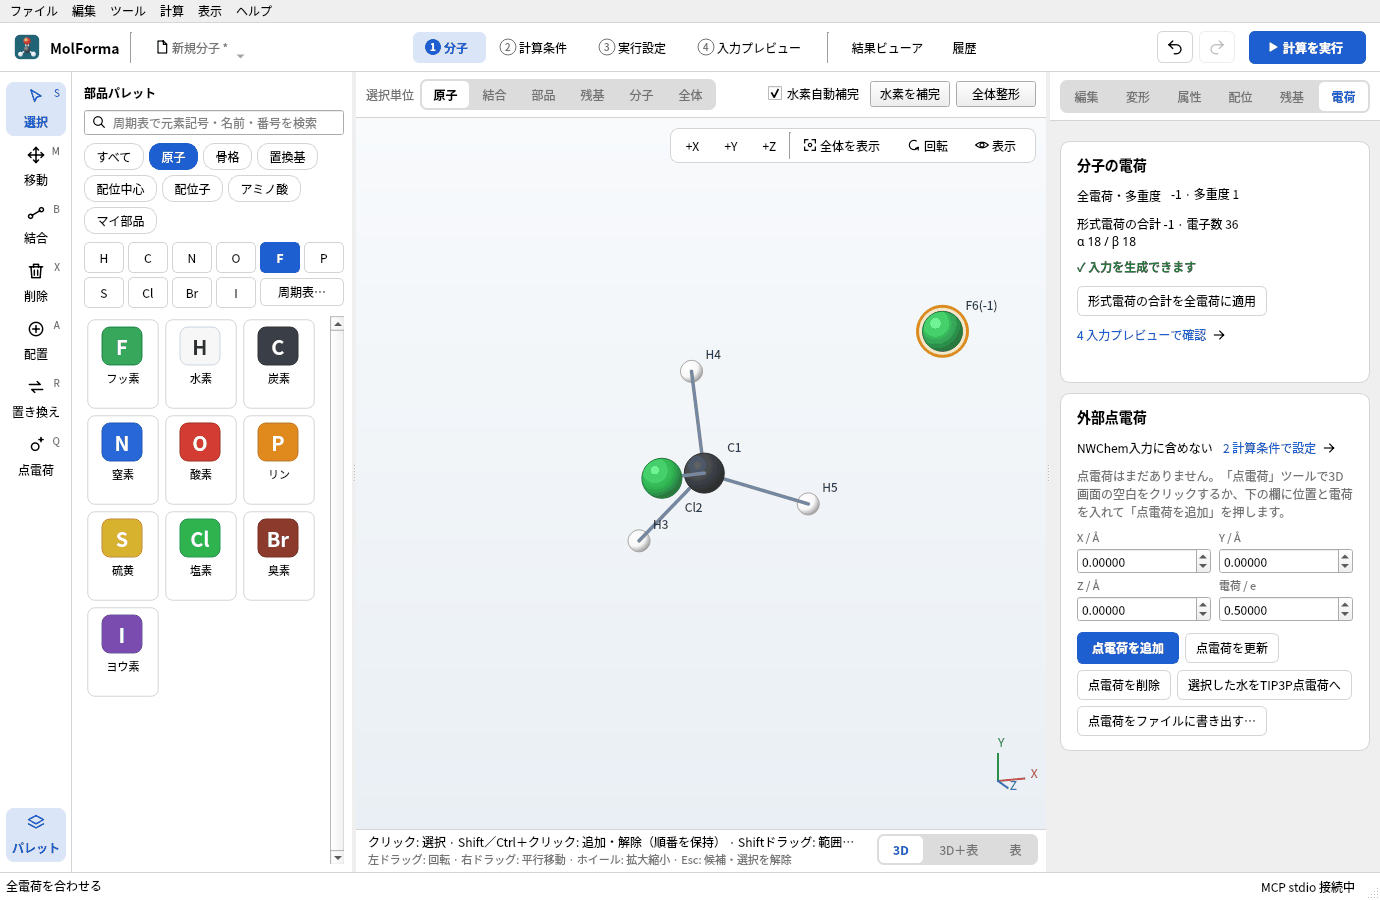
図3 「電荷」ページで全電荷を−1にしたところ。
2. 反応物錯体を組む
距離・角度は、原子を順に選んで3D画面の左下の欄に数値を入れ、「寸法を適用」で決めます。CとFは結合していない別々の分子なので、後に選んだFが動きます。
- C1 → F6 の順に選び、距離を 2.8 にして「寸法を適用」。
-
Cl2 → C1 → F6 の順に選び、角度を 179.9 にして「寸法を適用」(ちょうど180°は向きが定まらないため指定できません)。
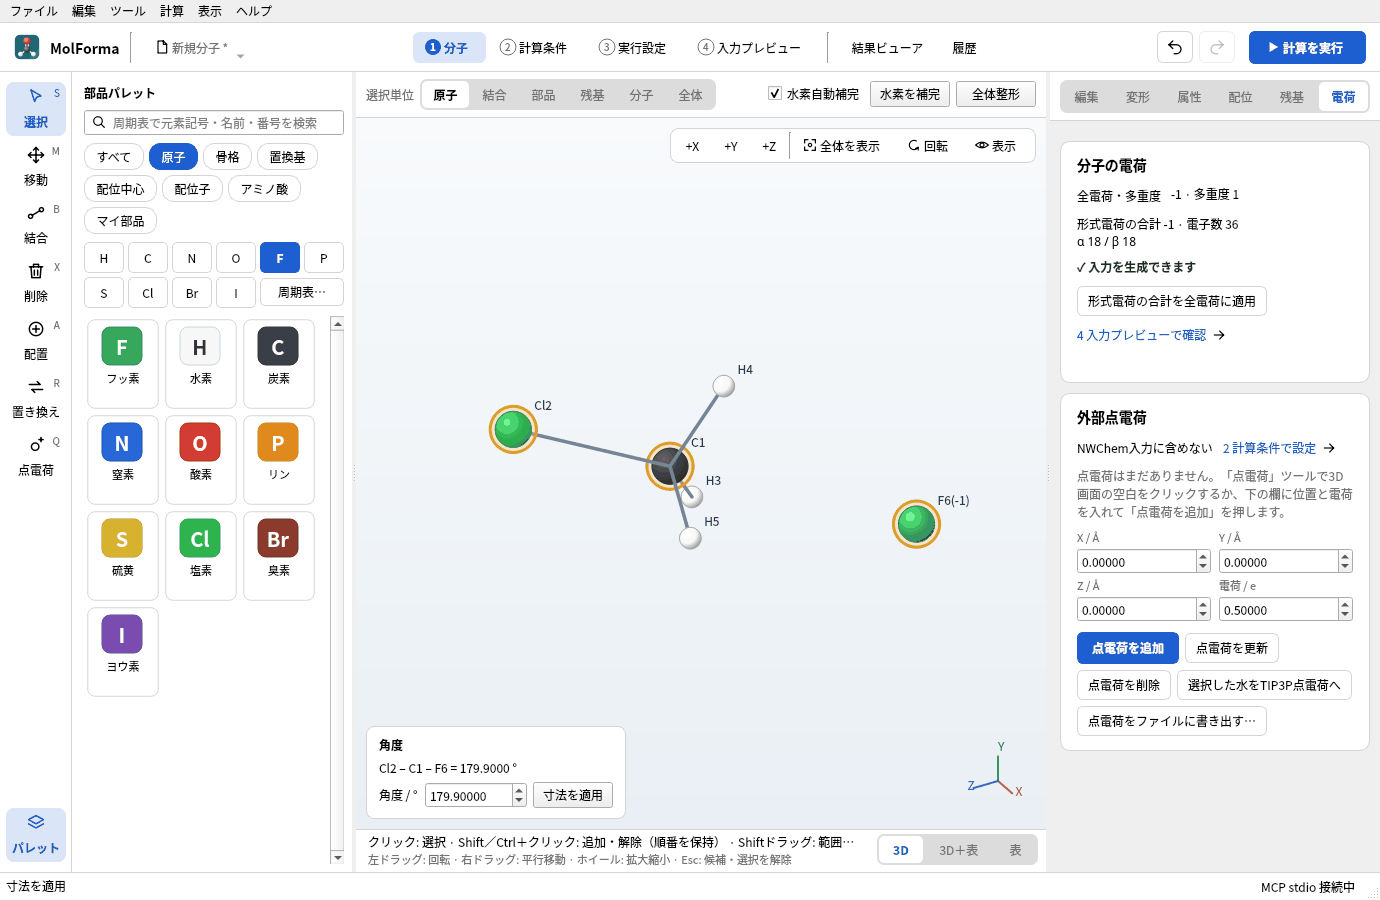
図4 反応物錯体の初期構造。FがClの反対側からCに近づいています。
sn2_reactant.molforma.jsonとして保存します。FがClの反対側からCに近づいた反応物錯体の初期構造です。
3. 遷移状態の推定構造を作る
遷移状態では、CH3が平面になり、C–FとC–Clがどちらも伸びています。
- C1 → F6 で距離を 2.05、C1 → Cl2 で距離を 2.10にします(C–Clは結合しているので、後に選んだCl側が動きます)。
-
Cl2 → C1 → H3、Cl2 → C1 → H4、Cl2 → C1 → H5 の順に選び、それぞれ角度を 90 にします。3つの水素がClとFの軸に垂直な面に並び、H–C–Hは120°になります。
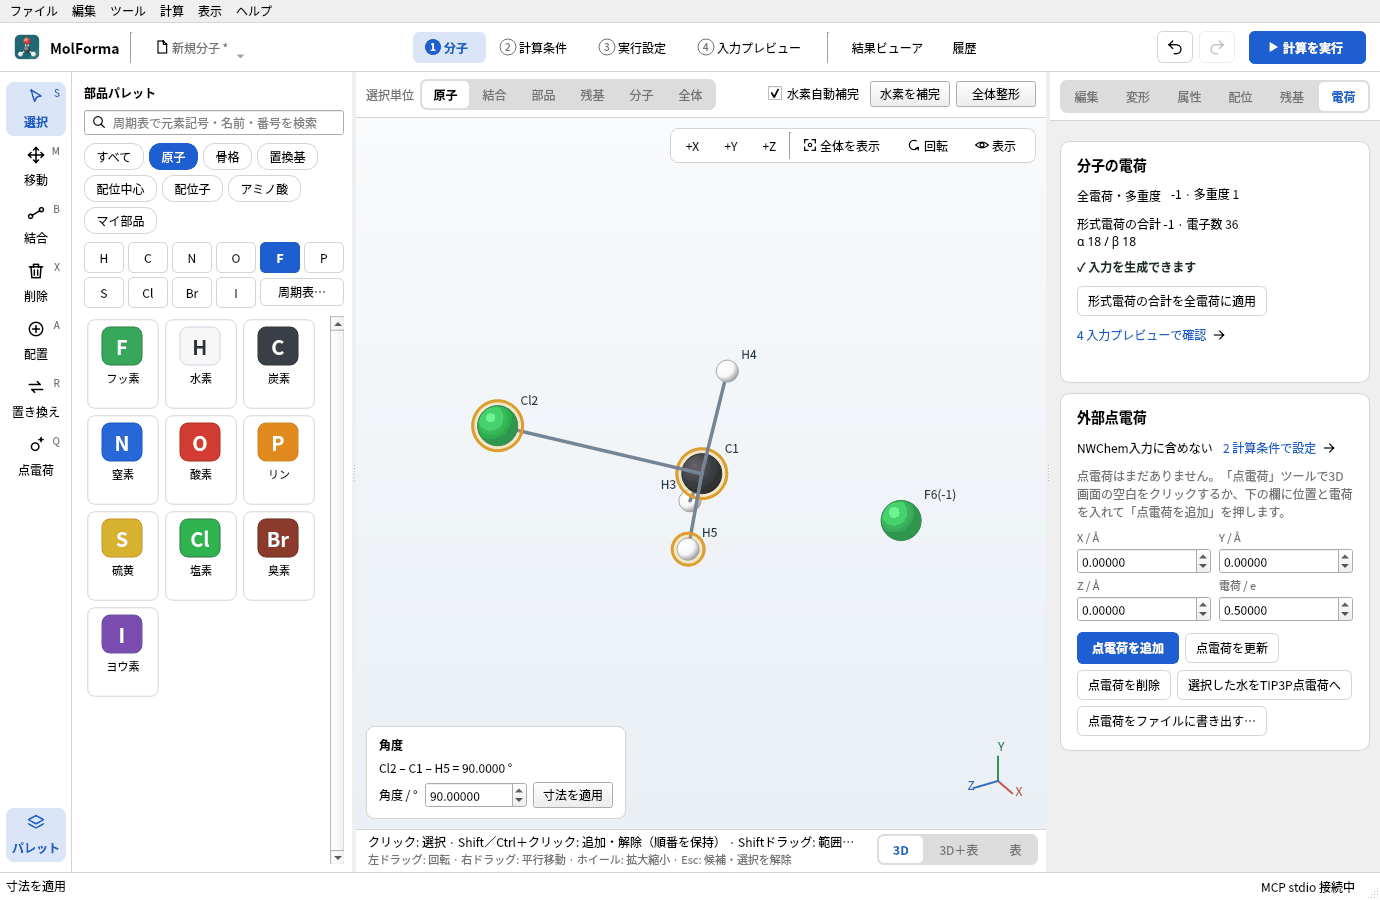
図5 遷移状態の推定構造。横から見ると、平面になったCH3がClとFの間にあります。
sn2_ts_guess.molforma.jsonとして保存します。
4. 遷移状態探索と振動数
- 「2 計算条件」の「基本設定」で、計算目的を「遷移状態 → 振動数」にします。
- 手法を「DFT」、DFT汎関数を「M06-2X」、基底関数を「aug-cc-pVDZ」にします。B3LYPではこの反応の障壁がほとんど出ないため、障壁の高さに定評のあるM06-2Xと、陰イオンに必要な分散関数(aug-)を含む基底を使います。
-
全電荷 −1・多重度 1を確かめます。確認事項に「振動数には数値Hessianを使用します。」(メタGGAは解析Hessianがない)と、遷移状態探索の注意が出ます。
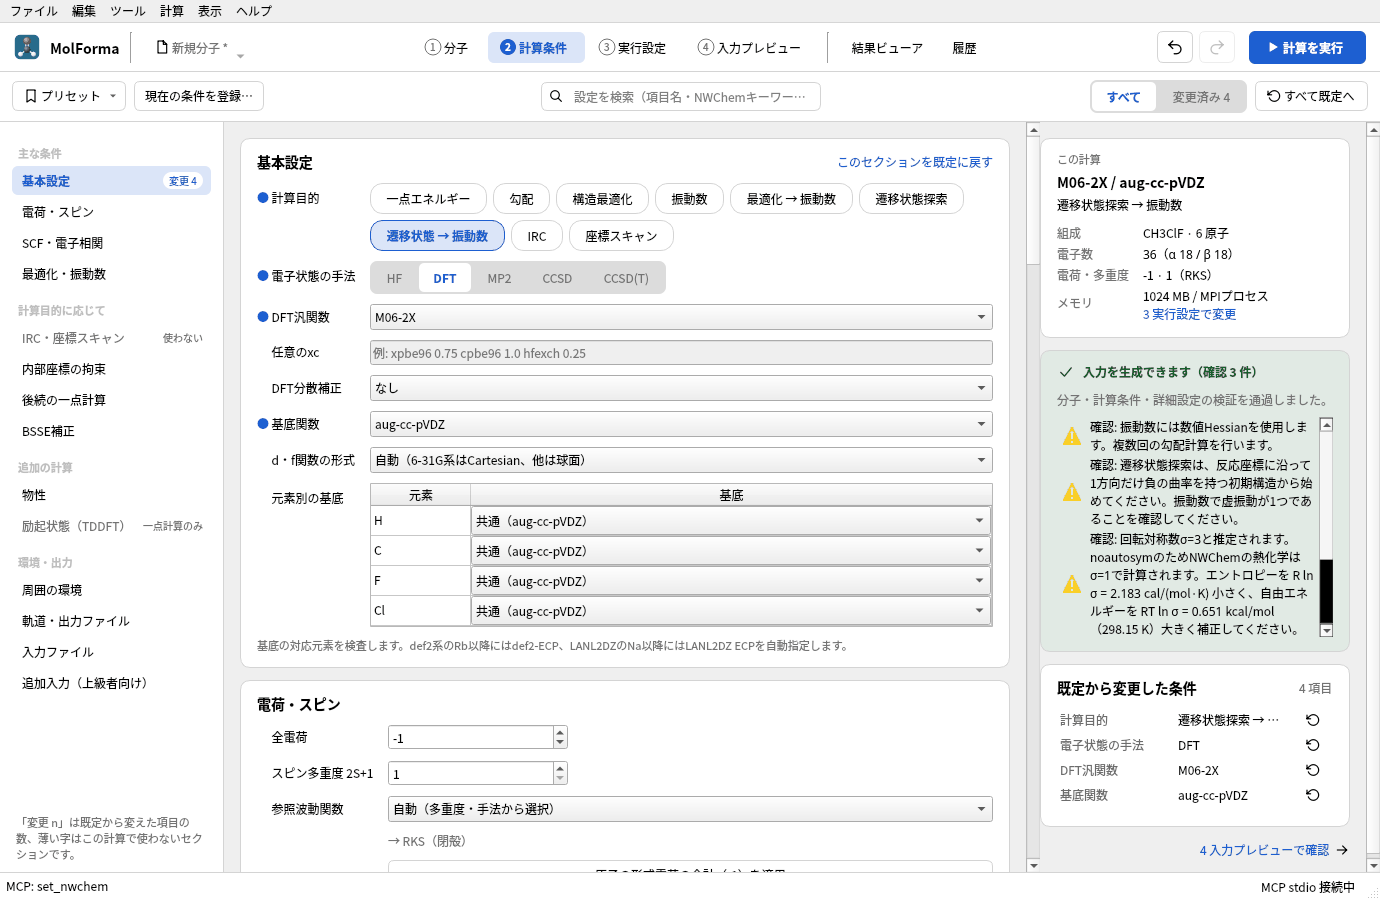
図6 遷移状態探索の計算条件と、検査結果の確認事項。
- 「計算を実行」(F5)で計算します。NWChemの
task dft saddleが負の曲率の方向に沿って山の頂上を探し、続けて振動数を計算します。 -
「結果ビューア」の「概要」の「虚振動」が1つであることを確かめます。「振動」タブで虚振動(負の振動数)の行を選んで3Dビューの下の再生ボタンを押すと、CH3がFとClの間を往復する動き(傘の反転)が見えます。
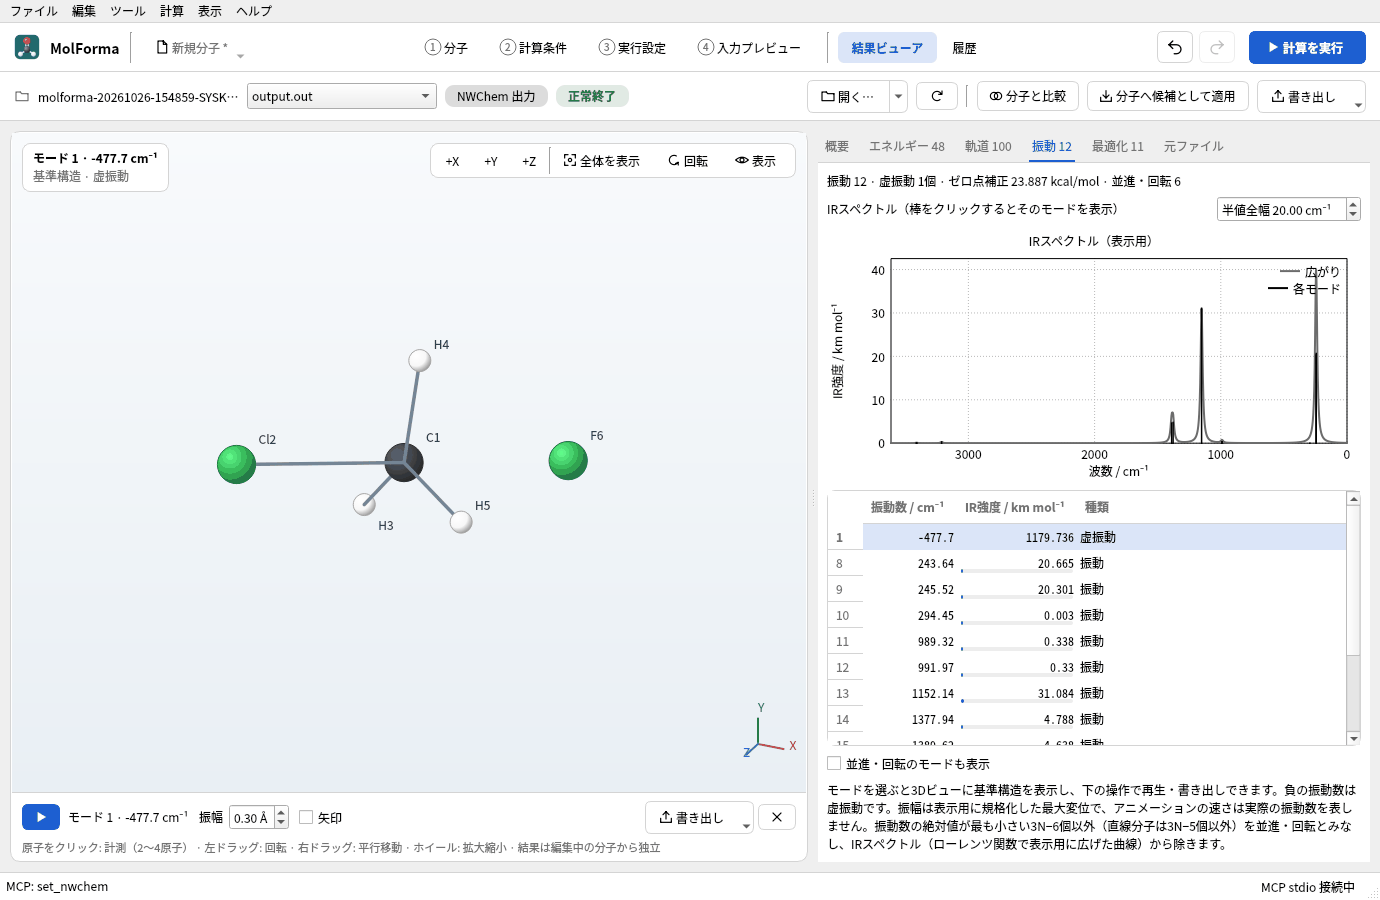
図7 「振動」タブの虚振動(−477.7 cm⁻¹)。再生するとCH3がFとClの間を往復します。
5. IRCで経路をたどる
- 「結果ビューア」の「分子へ候補として適用」で遷移状態の構造を「1 分子」に取り込み、確定します。
-
「2 計算条件」の計算目的を「IRC」にし、「IRC・座標スキャン」で「IRCの点数(各方向)」と「IRCの刻み幅 / amu½·Bohr」を決めます(ここでは60点・0.15)。点数が足りずに極小に届かないとNWChemはエラーで終わるので、余裕をもって指定します。
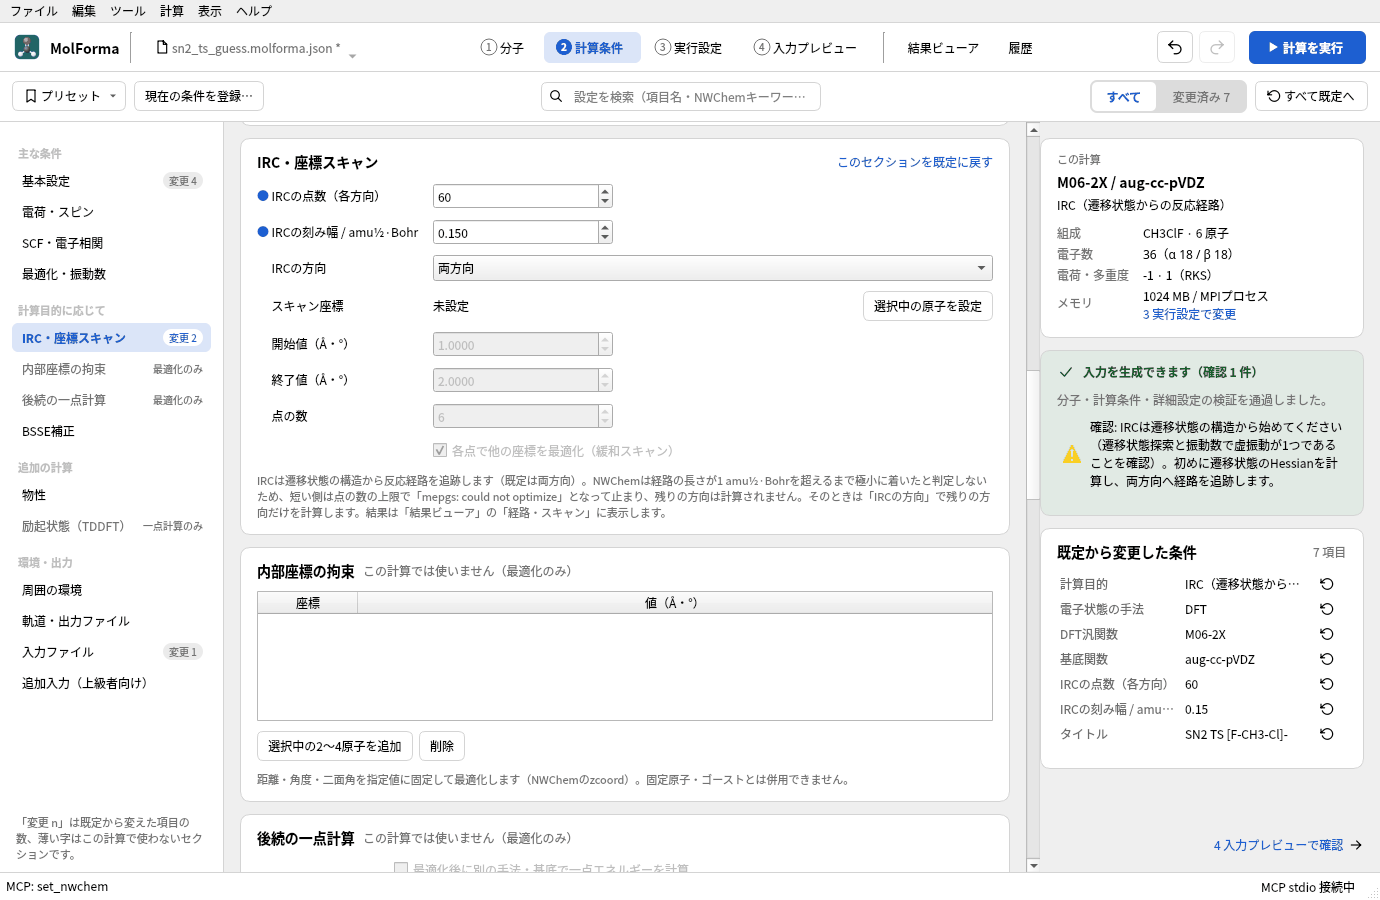
図8 IRCの設定。点数と刻み幅を決めます。
- 計算すると、「結果ビューア」の「経路・スキャン」タブに、遷移状態を0とした反応座標(前進が正、後退が負)とエネルギーのグラフが出ます。行を選ぶとその点の構造を表示します。
この反応では、両方向のIRCは前進方向(この例では反応物錯体 F⁻···CH₃Cl の側。どちらが前進になるかは虚振動のベクトルの符号で決まります)の途中で「NWChemエラー: mepgs: could not optimize」となって止まります。NWChemは経路の長さが1 amu½·Bohrを超えるまで極小に着いたと判定しませんが、この側は遷移状態から極小まで約0.8しかありません。極小に着いた後も小さな刻みで60点まで進んで止まり、後退方向は計算されません。前進方向の点は「経路・スキャン」で見られます。
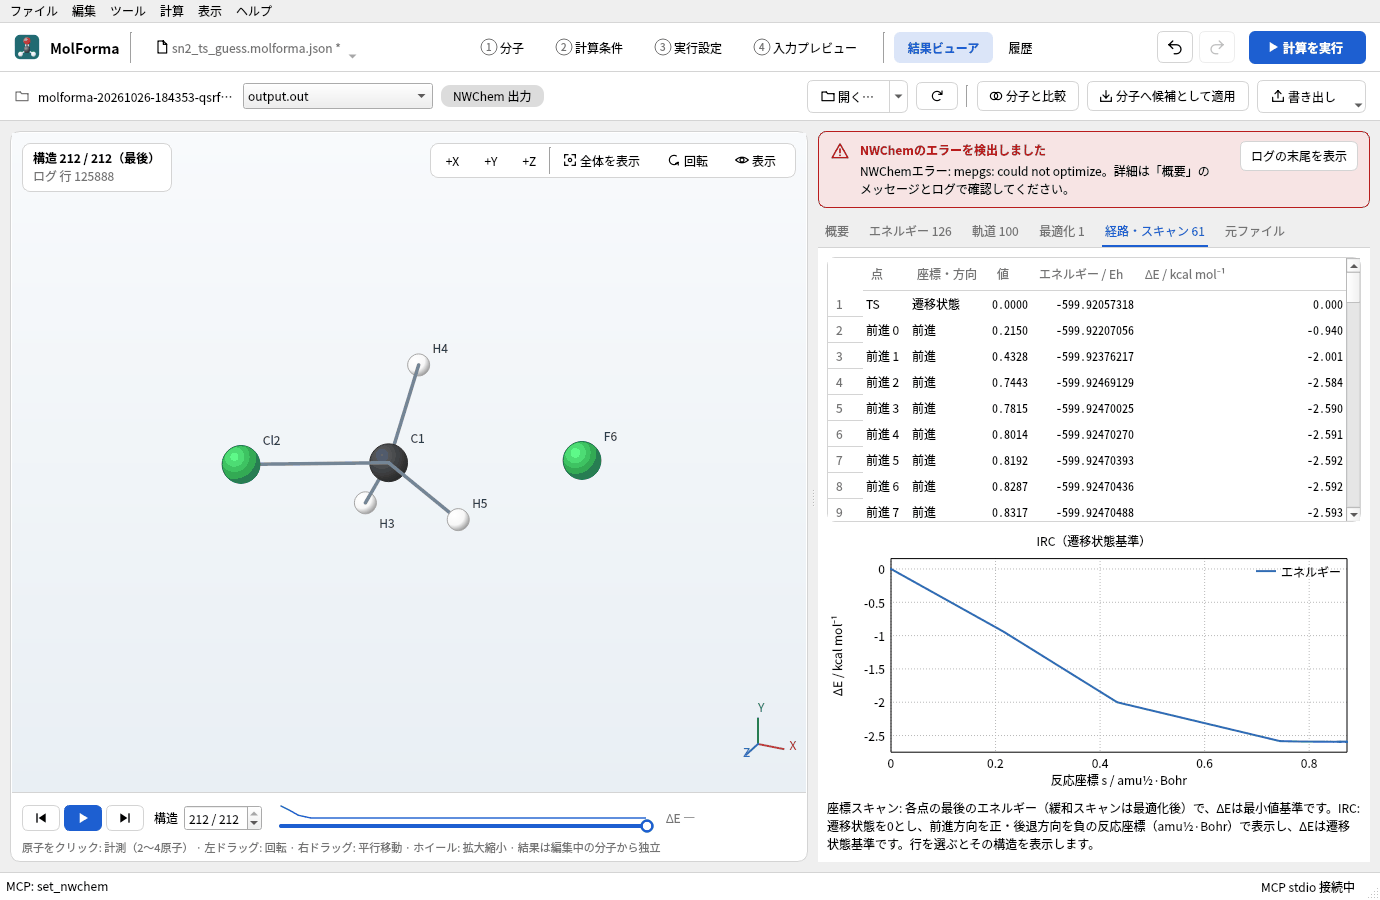
図9 両方向のIRCは前進方向の途中で止まります。「経路・スキャン」タブには前進方向の点が並びます。
-
残りの方向は、「IRC・座標スキャン」の「IRCの方向」を「後退のみ」にして、同じ遷移状態の構造から計算します。後退方向は生成物錯体 CH₃F···Cl⁻ まで経路の長さ2.35で届き、「IRC: 9点、後退方向で収束」となります。
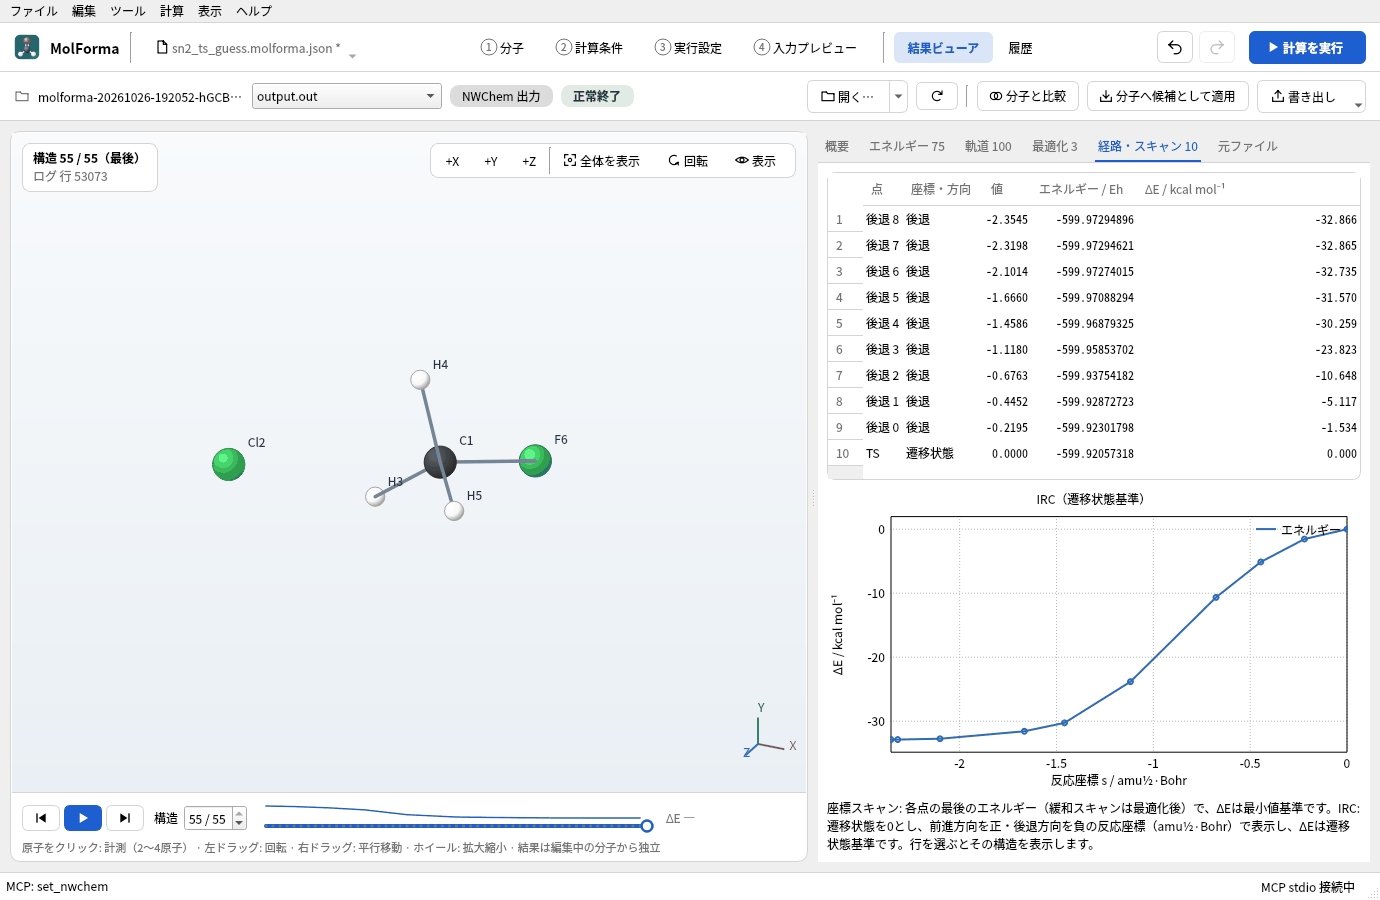
図10 後退方向のIRC。生成物錯体 CH₃F···Cl⁻ まで経路をたどれます。
6. 反応物錯体と活性化エネルギー
sn2_reactant.molforma.json を開き、同じ手法・基底で「最適化 → 振動数」を計算します。遷移状態とのエネルギー差が、錯体からの活性化エネルギーです。「履歴」の「ΔEを比べる」で、同じ組成・手法・基底のジョブどうしの差を並べて見られます(熱補正は含みません)。
実行した結果
| 構造 | 計算のエネルギー | C–F | C–Cl | 虚振動 |
|---|---|---|---|---|
| 反応物錯体 F⁻···CH₃Cl(最適化) | −599.924707582 Eh | 2.446 Å | 1.867 Å | なし |
| 遷移状態 [F···CH₃···Cl]⁻ | −599.920574451 Eh | 2.053 Å | 2.095 Å | 1つ(477.7i cm⁻¹、IR強度 1180) |
| 生成物錯体 CH₃F···Cl⁻(IRCの終点) | −599.972948960 Eh | 1.417 Å | 3.144 Å | — |
- 遷移状態探索は10ステップで収束し、虚振動は1つだけでした。
- 錯体からの活性化エネルギー: ΔE‡ = 2.59 kcal/mol、298 Kのエンタルピーで ΔH‡ = 2.10 kcal/mol、自由エネルギーで ΔG‡ = 3.21 kcal/mol
- IRCの前進方向の終わり(−599.924705 Eh)は、別に最適化した反応物錯体と0.002 kcal/mol以内で一致しました。
- 反応物錯体から生成物錯体へは −30.3 kcal/mol の発熱です。遷移状態は反応物側に近い(C–Clの伸びが小さく、C–Fは長い)「早い」遷移状態で、大きな発熱反応に見られる形です。
うまくいかないとき
- F原子に水素が付いてHFになる「水素自動補完」をオフにしてから置きます。付いてしまったら水素を削除します。
- 角度に180を入れると「角度は0°より大きく180°未満にしてください。」一直線では回す向きが決まらないため、179.9のように少しずらします。
- 虚振動が2つ以上ある推定構造が山の頂上から遠すぎます。虚振動のモードを見て、反応座標と関係ない動き(メチル基の回転など)であれば、その方向に少しずらした構造から探し直します。
- IRCが「mepgs: could not optimize」で止まる点数が足りないか、遷移状態から極小までが短い(経路の長さ1 amu½·Bohr未満)側です。「経路・スキャン」で止まった側の最後の点が極小に着いているかを見て、着いていれば「IRCの方向」で残りの方向だけを計算します。
- 遷移状態探索が収束しない「最適化・振動数」の詳細設定で最大反復を増やすか、反応座標(C–FとC–Clの距離)を拘束した最適化や緩和スキャン(題材5)で山の位置を先に見積もります。
関連: 「2 計算条件」の遷移状態・IRC・拘束・スキャン、題材14 計算結果から次の計算へ。